








1.4.1 本周全球TOP10创新药研发进展
(1)石药集团ADC癌症新药拟纳入突破性治疗品种
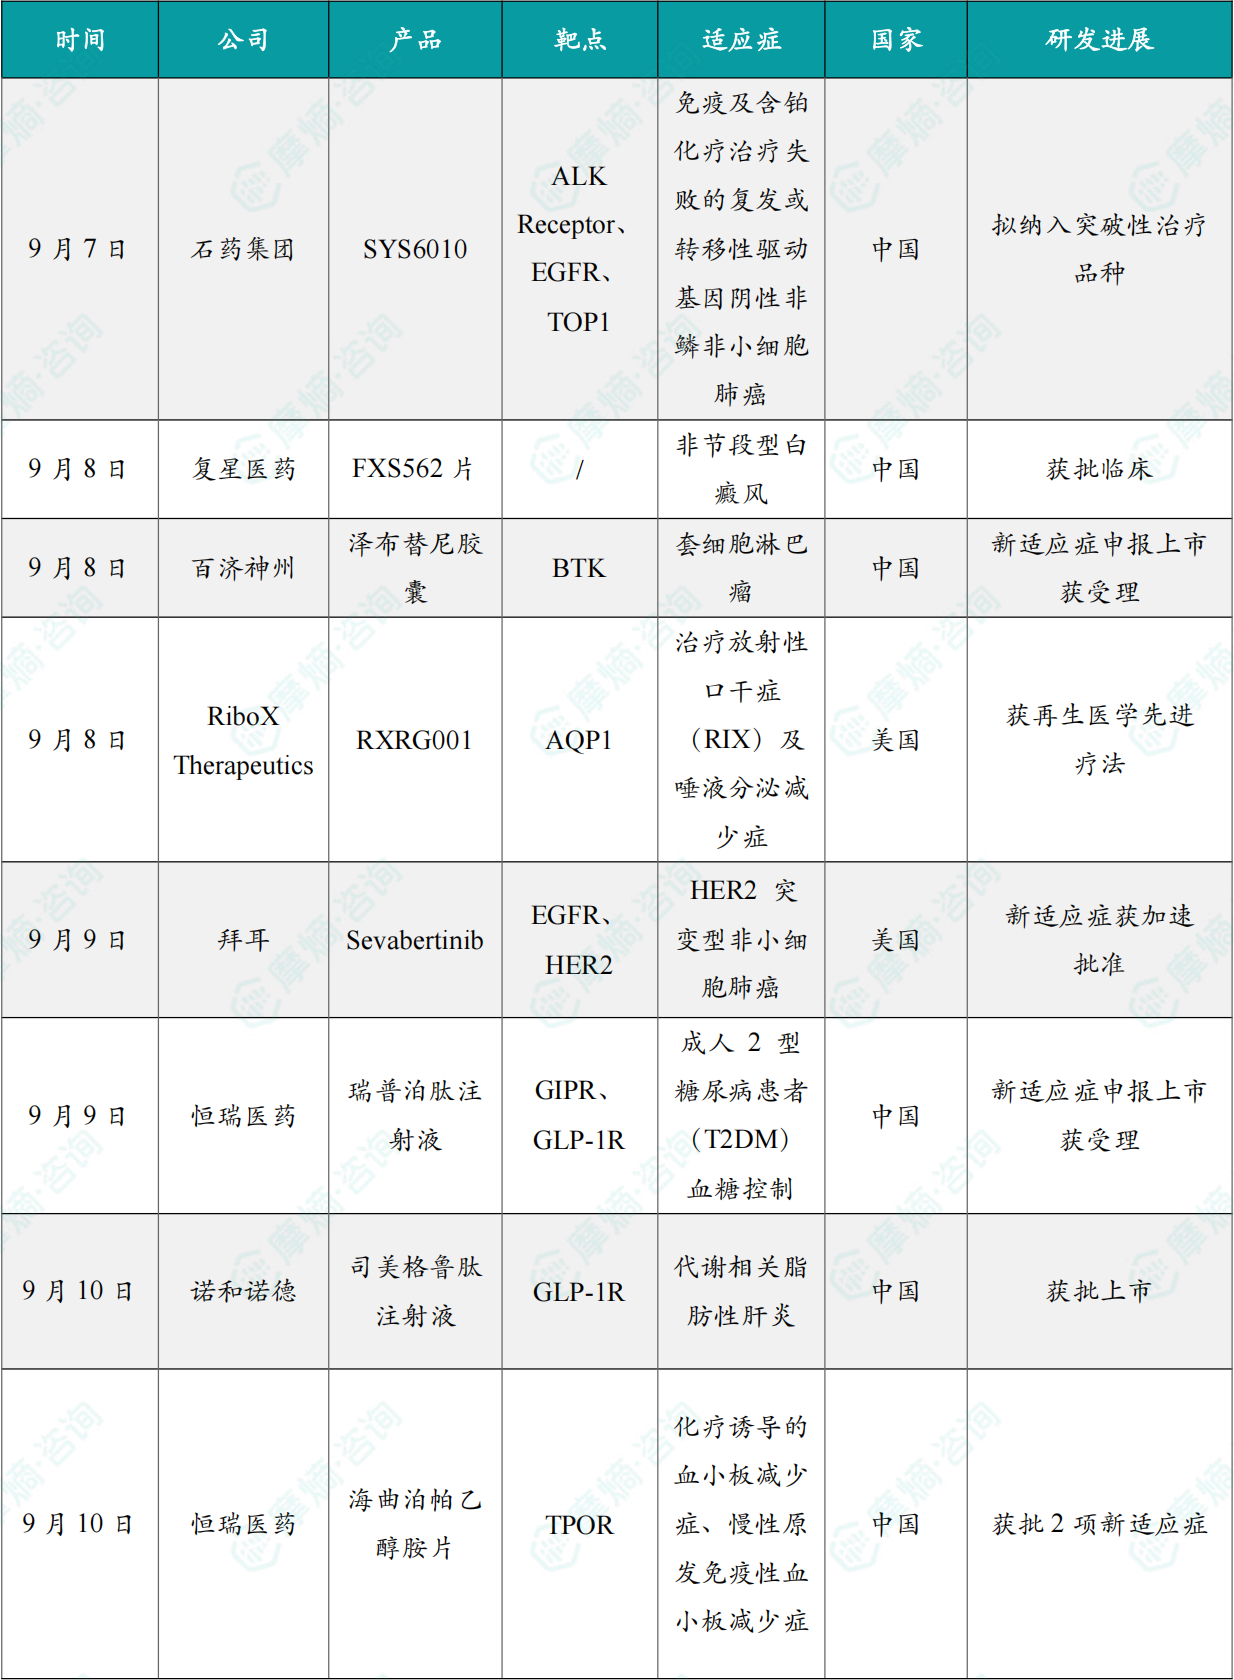
9月7日,中国国家药监局药品审评中心(CDE)官网公示显示,石药集团申报的1类新药SYS6010拟纳入突破性治疗品种,拟定适应症为:免疫及含铂化疗治疗失败的复发或转移性驱动基因阴性非鳞非小细胞肺癌。公开资料显示,SYS6010为EGFR靶向抗体偶联药物(ADC)。
SYS6010是石药集团自主研发的一款靶向表皮生长因子受体(EGFR)的ADC,由人源化抗EGFR单克隆抗体通过可裂解连接子与拓扑异构酶Ⅰ抑制剂载荷偶联而成。该药物能够特异性结合肿瘤细胞表面的EGFR受体,经内化后在细胞内释放细胞毒性载荷,从而发挥抗肿瘤作用。截止目前,SYS6010已获得CDE两次纳入突破性治疗品种,针对EGFR突变耐药非小细胞肺癌及食管鳞癌两项适应症。
此外,石药集团正在同步开展该产品在多个实体瘤适应症中的多项3期临床研究,涵盖食管鳞癌、一线非小细胞肺癌、二线非小细胞肺癌以及二线及以上乳腺癌等。目前SYS6010在既往接受过EGFR-TKI治疗失败EGFR突变NSCLC(SYNSTAR-01)和免疫和含铂治疗失败驱动基因阴性非鳞NSCLC(SYNSTAR-02)开展的两项3期研究正在进行中。
(2)复星医药1类新药FXS5626片获II/III期临床试验批准
9月8日,复星医药发布公告称,其控股子公司复星医药产业的1类新药FXS5626片获得CDE批准,在国内开展用于治疗非节段型白癜风开展 II/III 期适应性无缝设计临床试验。
FXS5626 是一种新型、高选择性、强效的口服小分子TYK2/JAK1抑制剂,可与TYK2/JAK1的伪激酶结构域(JH2)有效结合,对JAK2/JAK2通路无影响,拟开发用于治疗多种自身免疫性疾病。
FXS5626最初由爱科诺研发。2025年8月,复星医药与爱科诺达成授权合作,获得了FXS5626在大中华区(包括中国内地及港澳地区)的开发、生产、商业化独家权利。爱科诺将保留该药在全球其它地区的权力。根据协议,爱科诺将获得总计8000万元人民币的首付款及近期里程碑款(其中包括首付款6000万元,及生产技术转移完成后的里程碑款2000万元),以及最高可达7600万元的开发里程碑款。爱科诺还将根据授权地区的产品销售额收取销售里程碑款及至多可能达两位数百分比的梯度销售分成。
在国内,复星医药正在探索FXS5626治疗多种适应症的临床试验,涵盖银屑病、斑块状银屑病、非感染性葡萄膜炎 (成人)、非节段型白癜风等。
(3)百济神州核心大药泽布替尼新适应症申报上市
9月8日,CDE官网显示,百济神州泽布替尼胶囊新适应症上市申请获NMPA受理,推测用于套细胞淋巴瘤(MCL)成人初治患者的一线治疗。
该申报基于全球III期MANGROVE研究,这是首个在初治MCL中评估BTK抑制剂无化疗方案对比标准免疫化疗的大型随机研究,共入组510名患者。
结果显示,经独立审查委员会(IRC)评估,相较BR方案,泽布替尼联合利妥昔单抗在PFS方面取得具有高度统计学显著性与临床意义的改善,达到主要终点。基于泽布替尼的无化疗方案可使疾病进展或死亡风险降低 43%(HR=0.57;[95%CI, 0.43, 0.76];p<0.0001)。其安全性特征与两种药物已知安全性特征一致,未发现新的安全性信号。关键次要终点总生存期(OS)在此次分析时数据尚未成熟;但已观察到有利于泽布替尼联合利妥昔单抗的明显趋势。OS将在最终分析中评估。
泽布替尼是百济神州自主开发的一款BTK抑制剂,目前已在全球获批多项适应症,其中国内已经获批 6 项适应症,涉及慢性淋巴细胞白血病/小淋巴细胞淋巴瘤、套细胞淋巴瘤、华氏巨球蛋白血症、滤泡性淋巴瘤。泽布替尼今年上半年全球销售额达161.27亿元,同比增长28.7%。
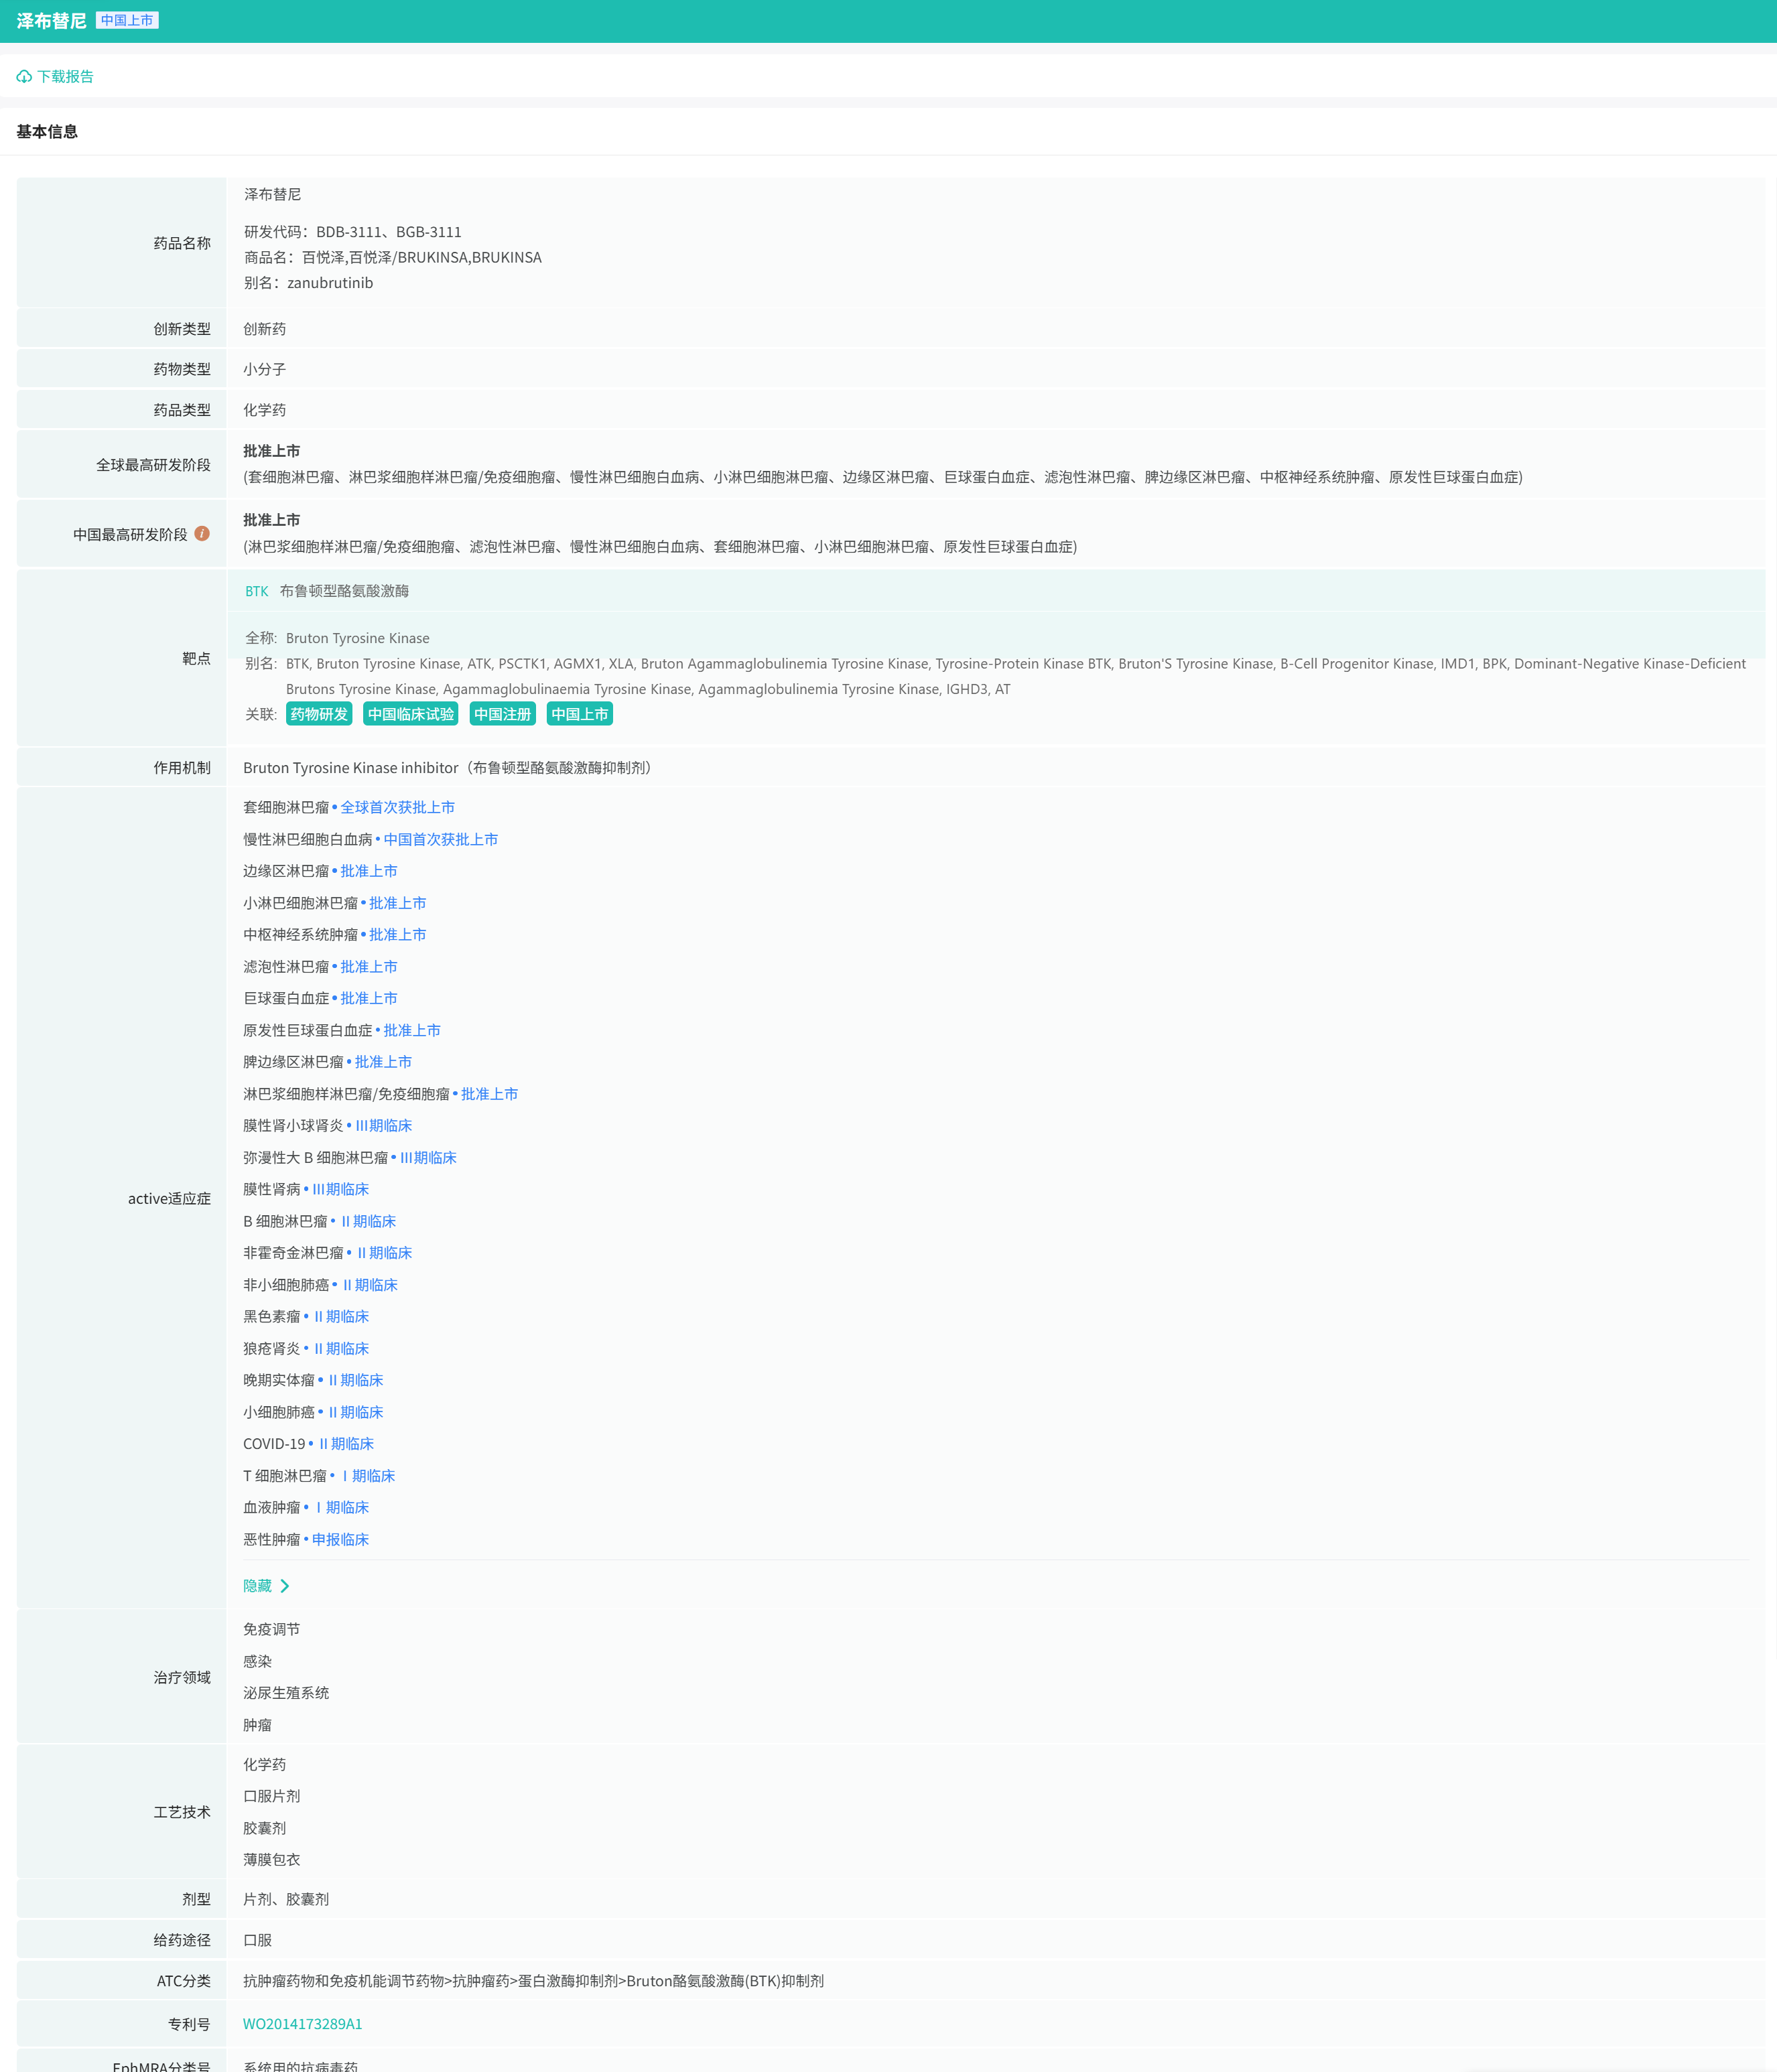
图源:摩熵医药-全球药物研发数据库
(4)RiboX环状RNA药物RXRG001获FDA RMAT认定
9月8日,RiboX Therapeutics(以下简称“RiboX”)宣布,美国食品药品监督管理局(FDA)已授予其在研药物 RXRG001 再生医学先进疗法(Regenerative Medicine Advanced Therapy, RMAT)认定,用于治疗放射性口干症(RIX)及唾液分泌减少症。该认定基于正在美国进行的1/2a期SPRINX-1研究取得的初步临床证据。RMAT认定将为RiboX提供与FDA更早、更深入的沟通机会,以支持高效的药物开发,并有望获得加速开发和审评的绿色通道。此前,RXRG001已获得FDA快速通道(Fast Track)资格认定。
本次RMAT认定是基于SPRINX-1(NCT06714253)研究的初步临床安全性及有效性的数据支持。SPRINX-1是一项正在美国开展的首次人体试验、该试验为多中心的1/2a期研究,旨在评估RXRG001经腮腺导管给药在放射性口干症及唾液分泌减少症成人患者中的安全性、耐受性及初步疗效。
RXRG001是由RiboX自主研发的环形RNA疗法,通过编码人水通道蛋白-1(hAQP1)并以脂质纳米颗粒(LNP)包裹。RXRG001通过局部给药至唾液腺,旨在实现功能性hAQP1的表达,从而恢复因放射治疗受损的唾液腺功能。RMAT认定是FDA为加速开发及审评旨在治疗、修饰、逆转或治愈严重或危及生命的疾病的再生医学疗法而设立的专项通道。获得该认定的疗法需具备初步临床证据,表明其具有解决未满足医疗需求的潜力。RMAT认定提供了与FDA进行早期和强化沟通的机会,并获得关于高效药物开发的深入指导。
(5)拜耳肺癌新药sevabertinib获FDA批准新适应症
9月9日,拜耳宣布塞伐艾替尼(Sevabertinib)获 FDA 加速批准作为 HER2 突变型非小细胞肺癌(NSCLC)成人患者的一线治疗方案。塞伐艾替尼是拜耳开发的一款口服非共价可逆选择性酪氨酸激酶抑制剂,对携带EGFR和HER2突变(包括HER2 exon 20插入突变)的肿瘤有抑制活性。2025年11月19日,塞伐艾替尼首次在美国获批上市,用于治疗经FDA批准的伴随诊断设备证明肿瘤携带HER2(ERBB2)酪氨酸激酶结构域(TKD)激活突变并且接受过系统治疗的局部晚期或转移性非鳞状NSCLC成人患者。
I/II期SOHO-01研究数据显示:在81例接受过系统治疗但未接受过HER2靶向药物治疗的患者中,经塞伐艾替尼(每日2次,20mg)治疗后,客观缓解率(ORR)为66.7%,疾病控制率(DCR)为81.5%,中位缓解持续时间(DOR)为9.5个月,中位无进展生存期(PFS)为8.3个月;在73例未接受过系统治疗的患者中,经塞伐艾替尼(每日2次,20mg)治疗后,ORR为75.3%,DCR为89.0%,DOR为12.2个月,中位PFS为13.5个月。
(6)恒瑞1类新药新适应症申报上市
9月9日,CDE官网显示,恒瑞医药瑞普泊肽注射液新适应症上市申请获受理,用于成人2型糖尿病患者(T2DM)血糖控制。瑞普泊肽(HRS9531,大中华区外称 KAI-9531)是恒瑞医药自主研发的胰高血糖素样肽1(GLP-1)和葡萄糖依赖性促胰岛素肽(GIP)双重受体激动剂,正在开发每周一次的皮下注射剂和每日一次的口服片剂。2025年9月,CDE已受理瑞普泊肽注射液用于成人长期体重管理的上市申请,目前正在审评中。口服剂型正在中国推进减重Ⅲ期临床,及用于成人2型糖尿病患者血糖控制Ⅱ期临床。
(相关扩展阅读:恒瑞医药瑞普泊肽注射液2型糖尿病适应症上市申请获CDE受理,GLP-1/GIP双激动剂再进一步)
此次申报上市,基于两项瑞普泊肽注射液在成人 2 型糖尿病患者中开展的多中心、随机、对照的关键Ⅲ期临床研究,即 PRIME-1研究和PRIME-2研究。两项研究分别针对单纯饮食运动干预后血糖控制不佳(安慰剂对照)及经二甲双胍单药或联合钠-葡萄糖协同转运蛋白2(SGLT2)抑制剂治疗后血糖控制不佳(司美格鲁肽对照)的T2DM患者,评价瑞普泊肽注射液的有效性和安全性。
值得一提的是,2024年5月,恒瑞医药将包括瑞普泊肽在内的GLP-1类创新药组合在大中华区以外开发、生产和商业化的独家权利授予了Kailera。Kailer目前正在开展 KaiNETIC全球Ⅲ期临床试验以评估瑞普泊肽注射液治疗肥胖症的疗效;同时,Kailera计划于2027年上半年启动口服瑞普泊肽治疗肥胖症的全球Ⅲ期临床试验。
(7)诺和诺德新适应症MASH在中国获批上市
9月10日,诺和诺德公司宣布,司美格鲁肽注射液(商品名:诺和盈®)的代谢相关脂肪性肝炎(MASH)适应症上市申请获得中国国家药品监督管理局(NMPA)批准,适用于治疗代谢相关脂肪性肝炎(MASH)伴中重度肝纤维化(符合F2-F3期纤维化)的非肝硬化成人患者,成为首个且唯一获批用于治疗MASH的GLP-1RA类药物。肝脏获益的进一步证实,标志着诺和盈®的循证证据体系由体重管理、心血管健康延伸至肝脏健康领域,持续拓展在肥胖症及其并发症综合管理方面的价值边界。
此前,诺和盈®已在中国获批:适用于在控制饮食和增加体力活动的基础上对成人患者的长期体重管理,初始体重指数(BMI)符合以下条件:≥30kg/m2(肥胖),或≥27kg/m2至<30kg/m2(超重)且存在至少一种体重相关合并症,例如高血糖、高血压、血脂异常、阻塞性睡眠呼吸暂停或心血管疾病等;适用于降低已确诊为心血管疾病且BMI≥27kg/m2成人患者的主要心血管不良事件(心血管死亡、非致死性心肌梗死、非致死性卒中)的风险。
(8)恒瑞口服小分子新药海曲泊帕乙醇胺片获批双适应症
9月10日,NMPA官网显示,恒瑞医药1类新药海曲泊帕乙醇胺片获批 2 项新适应症,分别用于:实体瘤化疗为主的抗肿瘤治疗所致血小板减少症(CTIT)成人患者;既往对糖皮质激素、免疫球蛋白等治疗反应不佳的慢性原发免疫性血小板减少症(ITP)≥6岁的儿童患者,使血小板计数升高并减少或防止出血(仅用于因血小板减少和临床条件导致出血风险增加的 ITP 患者)。值得一提的是,此次新适应症获批使该药成为全球首个获批CTIT适应症的血小板生成素受体激动剂(TPO-RA)。
海曲泊帕乙醇胺是恒瑞医药自主研发的一种口服非肽类血小板生成素受体激动剂,通过激活血小板生成素受体介导的STAT和MAPK信号转导通路,促进血小板生成。根据恒瑞公告,截至目前,海曲泊帕乙醇胺片相关项目累计研发投入约 65,770万元。此前,海曲泊帕乙醇胺片已在国内获批3个适应症,分别为:用于既往对糖皮质激素、免疫球蛋白等治疗反应不佳的慢性原发免疫性血小板减少症成人患者的治疗;用于对免疫抑制治疗疗效不佳的重型再生障碍性贫血成人患者的治疗;联合免疫抑制治疗,适用于15岁及以上初治重型再生障碍性贫血(SAA)患者。
(9)罗氏靶向IL-6单抗Enspryng上市申请获FDA优先审评
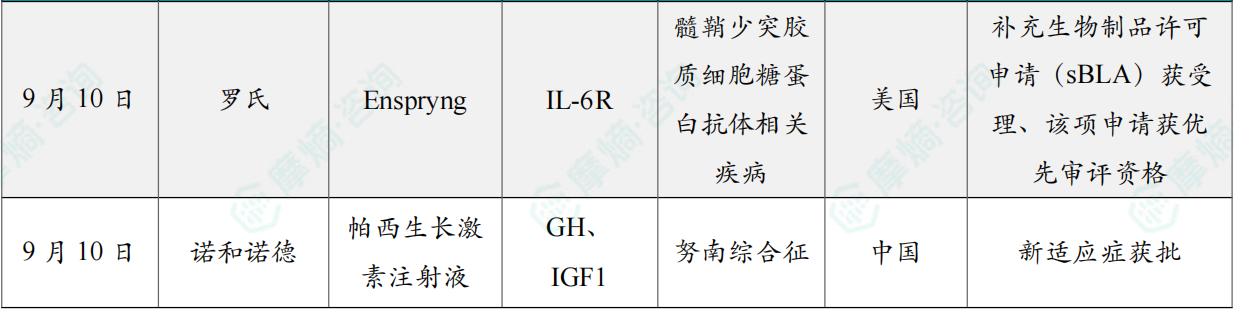
9月10日,罗氏(Roche)宣布,美国FDA已受理Enspryng(satralizumab)的补充生物制品许可申请(sBLA),同时授予该项申请优先审评资格,适应症为髓鞘少突胶质细胞糖蛋白抗体相关疾病(MOGAD)。如果获得批准,Enspryng将成为首个且唯一用于治疗MOGAD的疾病修饰疗法及批准疗法。
FDA预计将于2027年1月10日前作出批准决定。此外,欧洲药品管理局(EMA)已确认受理Enspryng用于MOGAD的上市申请,欧洲委员会的决定预计将于2027年第三季度作出。这是Enspryng获得的第二个FDA优先审评资格;此前该药曾于2026年6月因甲状腺眼病(TED)适应症获得优先审评,预计于2026年10月作出批准决定。
MOGAD是一种罕见的中枢神经系统自身免疫性疾病,目前还没有获批的治疗方案。该疾病患病率估计为每10万人中0.51至3.42人。由于复发性MOGAD患者在发作后症状往往无法完全恢复,将致永久性神经损伤和残疾的不断累积。罗氏首席医学官兼全球产品开发负责人Levi Garraway表示,Enspryng有望改变MOGAD患者的护理模式,大幅减少严重发作,并降低患者对高剂量类固醇和免疫抑制剂的依赖。
此次申请受理基于III期METEOROID研究,研究达到了双盲治疗期内从随机化至首次MOGAD复发时间的主要终点,与安慰剂相比,Enspryng将新复发风险显著降低了68%。在第48周时,Enspryng治疗组有87%的患者保持无复发,而安慰剂组比例为67%。同时,Enspryng在年化复发率、MRI病灶活性及救援治疗使用等关键二级终点上均表现出显著改善。
Enspryng由罗氏旗下的中外制药(Chugai)开发,是一种靶向IL-6受体的人源化单抗。作为目前全球约90个国家和地区获批的首个且唯一用于治疗NMOSD的IL-6抑制剂,Enspryng已在超1万名患者中确立了良好的安全性。
(10)诺和诺德的帕西生长素新适应症在中国获批上市
9月10日,NMPA官网显示,诺和诺德「帕西生长素」在国内获批一项新适应症,用于治疗努南综合征(NS)相关生长迟缓的2.5岁及以上儿童患者,特发性身材矮小(ISS)的2.5岁及以上儿童患者,出生时为小于胎龄儿(SGA)且2岁时无法追赶生长的身材矮小的 2.5 岁及以上儿童患者。
帕西生长素(Somapacitan)是一款每周一次长效人生长激素,由天然的生长激素经过修饰以增强其与血浆白蛋白的结合,适合每周一次给药。诺和诺德基于其脂肪酸衍生化技术显著延长了生长激素的半衰期,研发出帕西生长素。该药在天然人生长激素(22kDa)的基础上,通过第101位点的亮氨酸替换为半胱氨酸,再连接脂肪酸侧链,侧链与白蛋白发生可逆性结合以延长半衰期。研究表明,帕西生长激素的半衰期可达约34h(儿童)至48–72h(成人),较生长激素日制剂的半衰期显著延长。此外,帕西生长激素主要通过肾脏代谢与组织中的生长激素受体介导的内化作用清除,可被完全生物降解,具有良好的安全性基础。
1.4.2 本周全球TOP10积极/失败临床结果
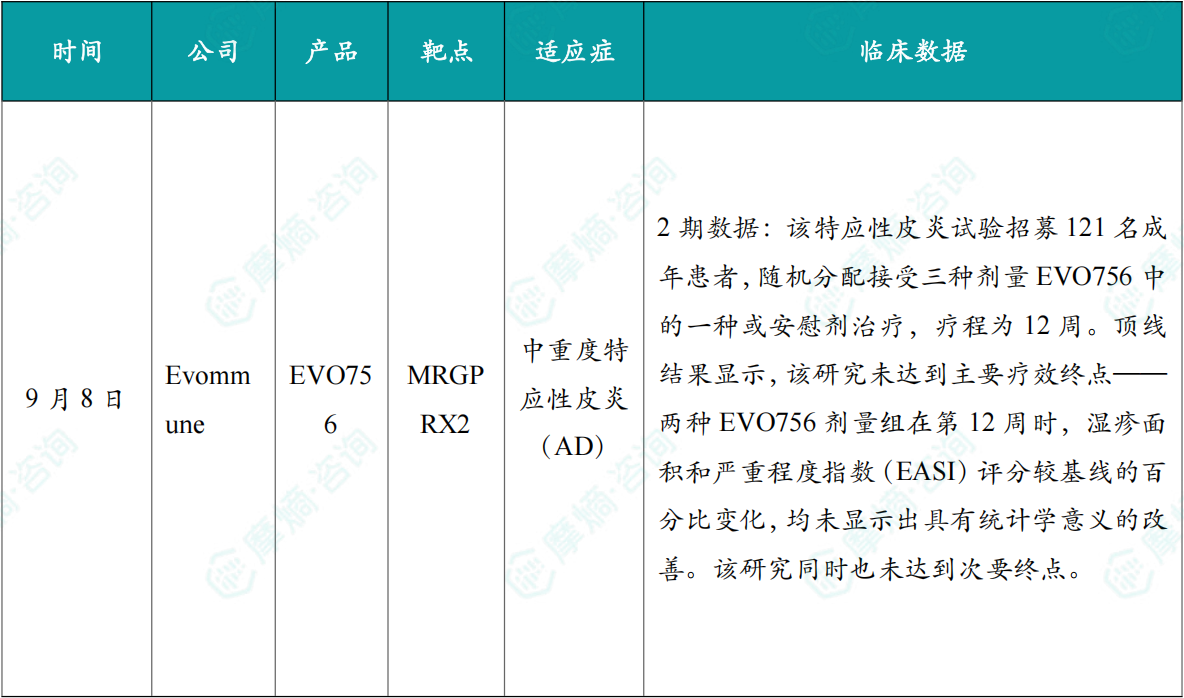
(1)Evommune宣布EVO756特应性皮炎 IIb期未达主要终点
9月8日,Evommune宣布,其评估口服小分子药物EVO756用于治疗中重度特应性皮炎(AD)的随机、双盲、安慰剂对照、剂量范围Phase 2b期临床试验取得失望结果。该项包含121名成年患者、为期12周(随访至第14周)的临床研究未能达到主要终点和任何研究剂量下的次要终点,在第12周时患者的湿疹面积及严重程度指数(EASI)评分较基线的百分比变化与安慰剂相比无显著改善。鉴于此结果,Evommune决定正式终止EVO756在特应性皮炎领域的后续开发。
EVO756是一种高选择性的口服MRGPRX2拮抗剂,主要作用于肥大细胞和外周感觉神经元。这已是该药物遭遇的第二次中期临床挫折,此前EVO756已于今年6月中期临床试验中未能达到治疗慢性自发性荨麻疹(CSU)的预期并被终止开发。尽管如此,EVO756在本次特应性皮炎试验中展现出良好的整体耐受性和与此前研究一致的安全性特征。因此,Evommune将把EVO756的研发重心转向偏头痛预防领域,目前一项评估该药物用于偏头痛预防的Phase 2b期临床试验已于今年7月启动。
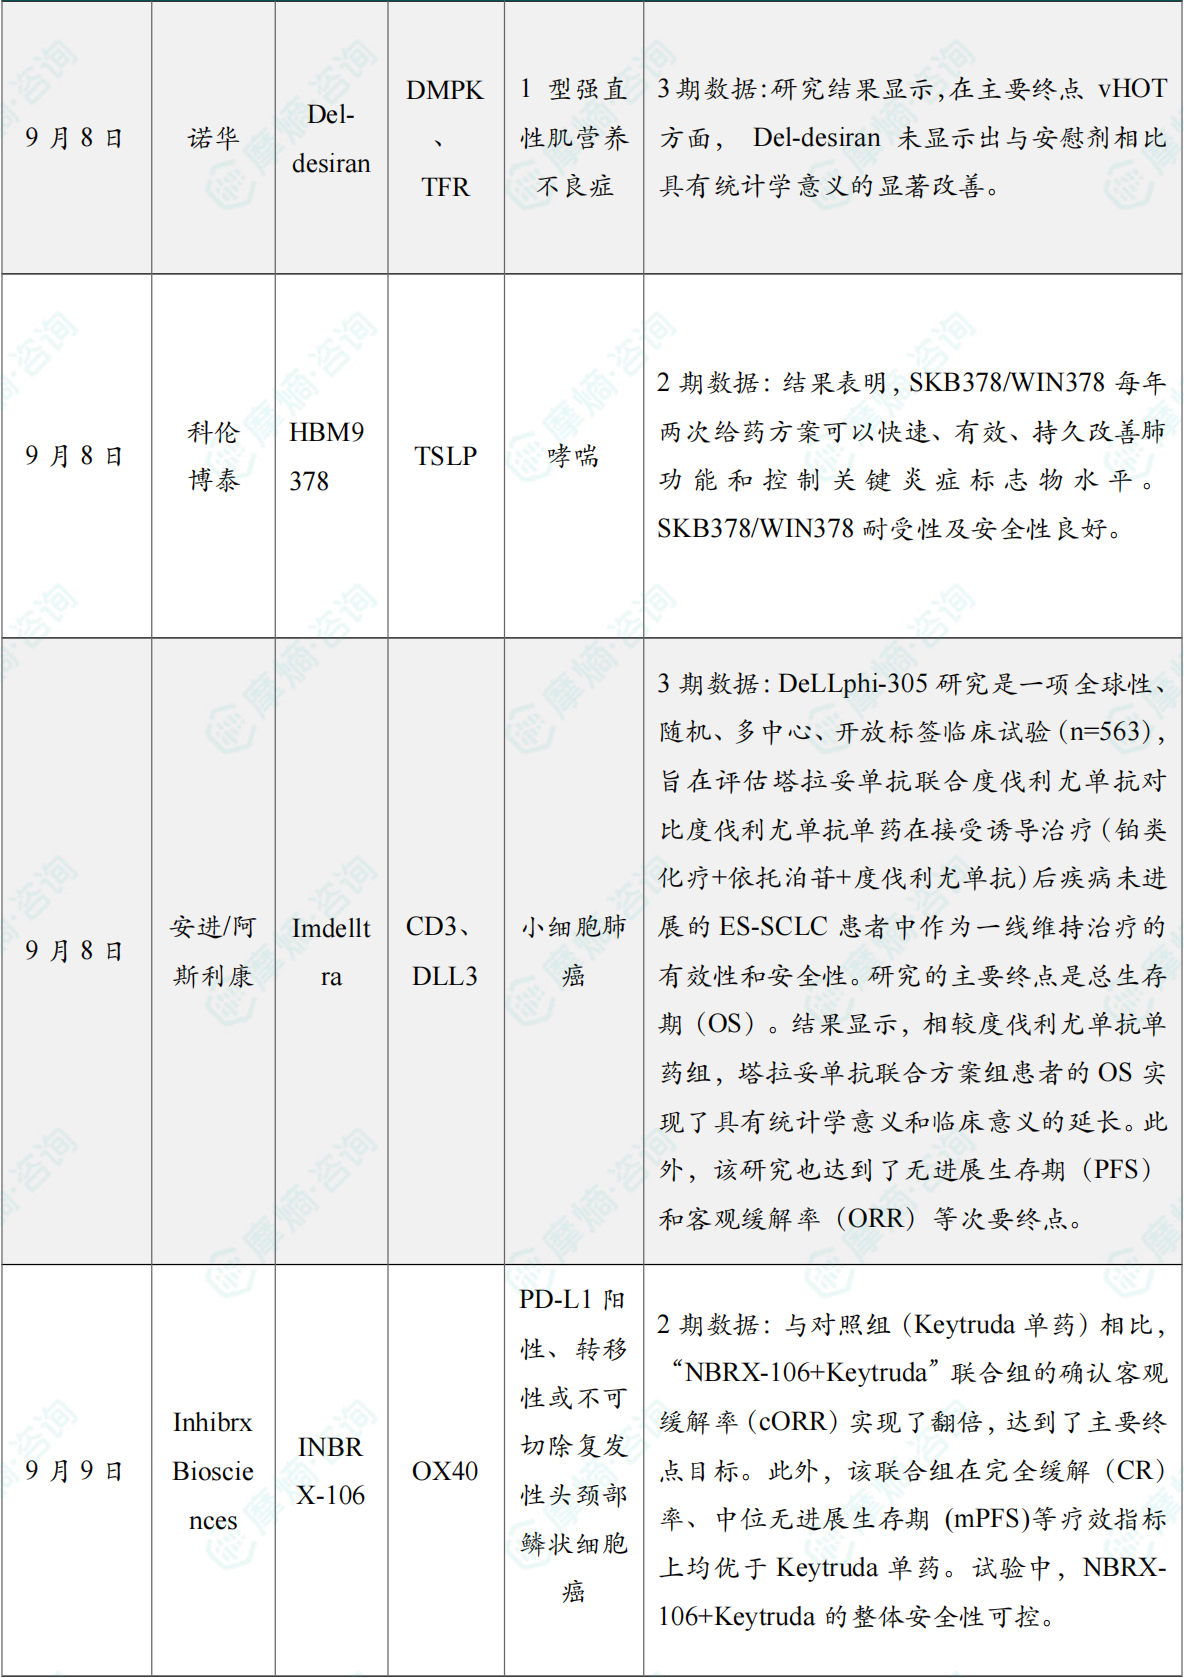
(2)诺华Del-desiran III期HARBOR研究未达主要终点
9月8日,诺华宣布,Del-desiran治疗1型强直性肌营养不良症(DM1)患者的全球III期HARBOR研究未达到其主要终点。Del-desiran是诺华通过收购Avidity Biosciences公司获得的三种抗体寡核苷酸偶联物(AOC)疗法之一。
Del-desiran是一种在研AOC,旨在靶向 DM1 的根本病因。Del-desiran包含一种靶向肌肉的单克隆抗体,该抗体与转铁蛋白受体1 (TfR1) 结合,并与一种小干扰 RNA (siRNA) 偶联,旨在诱导致病毒性DMPK信使 RNA (mRNA) 的降解。Del-desiran已获得美国FDA授予的孤儿药资格、快速通道资格和突破性疗法资格,以及欧盟授予的孤儿药资格。
HARBOR (NCT06411288) 是一项全球性 III 期随机、双盲、安慰剂对照研究,旨在评估Del-desiran在约150名DM1患者中54周的疗效和安全性。受试者被随机分配接受Del-desiran或安慰剂治疗,每8周一次。HARBOR研究评估 Del-desiran 对DM1多个功能方面的影响。主要终点为视频手部张开时间(vHOT,一种新型手部肌强直测量指标)。关键次要终点包括:通过握力及定量肌肉测试(QMT)总分评估的肌肉力量;通过DM1-Activ评估的日常生活活动能力;以及通过10米步行/跑步测试(10 mWRT)评估的活动能力和身体功能。研究结果显示,在主要终点vHOT方面, Del-desiran未显示出与安慰剂相比具有统计学意义的显著改善。在次要终点和探索性分析中观察到了临床活性。HARBOR 研究的安全性结果与先前公布的数据基本一致。诺华正在评估完整的 HARBOR 数据集,并将与卫生监管机构合作,确定 Del-desiran 最合适的研发路径。
(3)科伦博泰超长效TSLP单抗全球II期研究获积极结果,同步启动III期临床
9月8日,科伦博泰宣布SKB378/WIN378治疗哮喘的全球性临床试验(POLARIS-1)的II期部分在中期分析中取得了积极结果。结果表明,SKB378/WIN378每年两次给药方案可以快速、有效、持久改善肺功能和控制关键炎症标志物水平。详细数据将在即将召开的医学会议上公布。
SKB378/WIN378 是科伦博泰与和铂医药合作开发的一款靶向胸腺基质淋巴细胞生成素(TSLP)的新型全人源超长效单克隆抗体,其全球权益(不包括大中华区及部分东南亚和西亚国家)于2025年1月以 NewCo 形式被授权给 Windward Bio。
POLARIS-1是合作伙伴Windward Bio开展的一项无缝衔接的全球性II/III期临床试验。II 期部分为多中心、随机、双盲、安慰剂对照设计,为期48周,旨在评估SKB378/WIN378的三个剂量水平在未控制中重度哮喘患者中的药代动力学、安全性、免疫原性和药效学活性,同时评估其对肺功能和气道炎症生物标志物的影响,并为 III 期研究的剂量选择提供依据。II期部分共入组147例患者,超出初始120例的入组目标。本次中期分析基于前98例患者的数据。
结果显示,SKB378/WIN378 单次给药后第24周,患者的肺功能显著改善,且与哮喘急性发作相关的关键炎症标志物水平显著降低。SKB378/WIN378 耐受性及安全性良好,至数据截止日期,未观察到治疗相关严重不良事件、退出或停药。治疗组与安慰剂对照组的不良事件发生率相当。注射部位反应发生率低于1%,抗药物抗体(ADA)发生率为2%(该指标用于评估免疫原性),未观察到ADA对SKB378/WIN378的药理学特征产生影响。在该研究中,SKB378/WIN378的半衰期最长达到75天,进一步支持每年两次给药方案。POLARIS-1的III期部分已启动,将采用两种每年两次给药的剂量方案,旨在评估SKB378/WIN378对重度哮喘患者的年化哮喘急性发作率及其他关键疗效指标的影响。
此外,Windward Bio计划于2027年上半年启动第二项III期临床研究POLARIS-2。
(4)阿斯利康/安进「塔拉妥单抗+度伐利尤单抗」组合III期研究成功
9月8日,阿斯利康和安进共同宣布塔拉妥单抗(Imdelltra)联合度伐利尤单抗(Imfinzi)一线维持治疗广泛期小细胞肺癌(ES-SCLC)的III期DeLLphi-305研究达到了主要终点。
塔拉妥单抗是安进开发的一款CD3/DLL3双抗,于2024年首次在美国获批上市,用于治疗在接受铂类化疗治疗期间或之后疾病进展的ES-SCLC患者。度伐利尤单抗是阿斯利康开发的一款PD-L1单抗,于2017年首次在美国获批上市,迄今已获批多项适应症,其中包括单药治疗在接受铂类药物为基础的放化疗后疾病未进展的局限期小细胞肺癌(LS-SCLC)和联合铂类化疗及依托泊苷一线治疗ES-SCLC。据阿斯利康财报,该药物的2025年全球销售额为60.63亿美元。
DeLLphi-305研究是一项全球性、随机、多中心、开放标签临床试验(n=563),旨在评估塔拉妥单抗联合度伐利尤单抗对比度伐利尤单抗单药在接受诱导治疗(铂类化疗+依托泊苷+度伐利尤单抗)后疾病未进展的ES-SCLC患者中作为一线维持治疗的有效性和安全性。研究的主要终点是总生存期(OS)。结果显示,相较度伐利尤单抗单药组,塔拉妥单抗联合方案组患者的OS实现了具有统计学意义和临床意义的延长。此外,该研究也达到了无进展生存期(PFS)和客观缓解率(ORR)等次要终点。SCLC约占所有肺癌的15%,其中三分之二为ES-SCLC。据估计,全球大约有19.5万例ES-SCLC患者。度伐利尤单抗等免疫检查点抑制剂是当前的一线标准治疗,中位OS约为一年。然而,这类肺癌的侵袭性较强、肿瘤生长迅速,许多患者在接受治疗后仍然会出现疾病进展,预后较差,确诊后存活5年的患者比例仅为3.6%。
(5)Inhibrx公布OX40激动剂2期头颈癌数据,拟推进3期开发
9月9日,Inhibrx Biosciences公布六价OX40(CD134)激动剂INBRX-106联合PD-1抑制剂pembrolizumab一线治疗PD-L1阳性、转移性或不可切除复发性头颈部鳞状细胞癌(HNSCC)的2期HexAgon研究主要终点分析结果。
截至2026年8月19日,INBRX-106联合治疗组的确认客观缓解率(cORR)为48.3%,活性对照组为26.5%;联合治疗组有13.8%的患者达到完全缓解,活性对照组未观察到完全缓解。PFS数据仍在成熟中,目前联合治疗组的中位PFS为9.6个月,活性对照组为4.9个月;6个月PFS率分别为72.4%和42.8%。在人乳头瘤病毒(HPV)阳性患者中,INBRX-106联合治疗组的cORR为80.0%,活性对照组为33.3%;联合治疗组30.0%的患者达到完全缓解。安全性方面,INBRX-106联合治疗总体可控,最常见的治疗相关不良事件包括皮疹、疲劳和腹泻,且大多为低级别。
HexAgon研究2期部分共纳入68例既往未接受治疗、PD-L1综合阳性评分(CPS)≥20的患者,患者进行随机分组,其中63例可纳入主要终点分析。患者接受INBRX-106联合pembrolizumab或pembrolizumab单药治疗。INBRX-106是一款基于单域抗体平台开发的六价OX40激动剂,旨在促进OX40受体高阶聚集,从而增强T细胞激活和存活。
基于此次结果,Inhibrx计划将HexAgon研究2期部分扩展约50例HPV阳性、CPS≥1口咽鳞状细胞癌(OPSCC)患者,为潜在的加速批准路径提供支持。完成扩展队列后,公司计划与FDA就后续开发路径进行沟通,并启动HexAgon研究3期部分作为验证性研究。
(6)艾伯维CGRP受体拮抗剂Atogepant临床III期取得积极的顶线结果
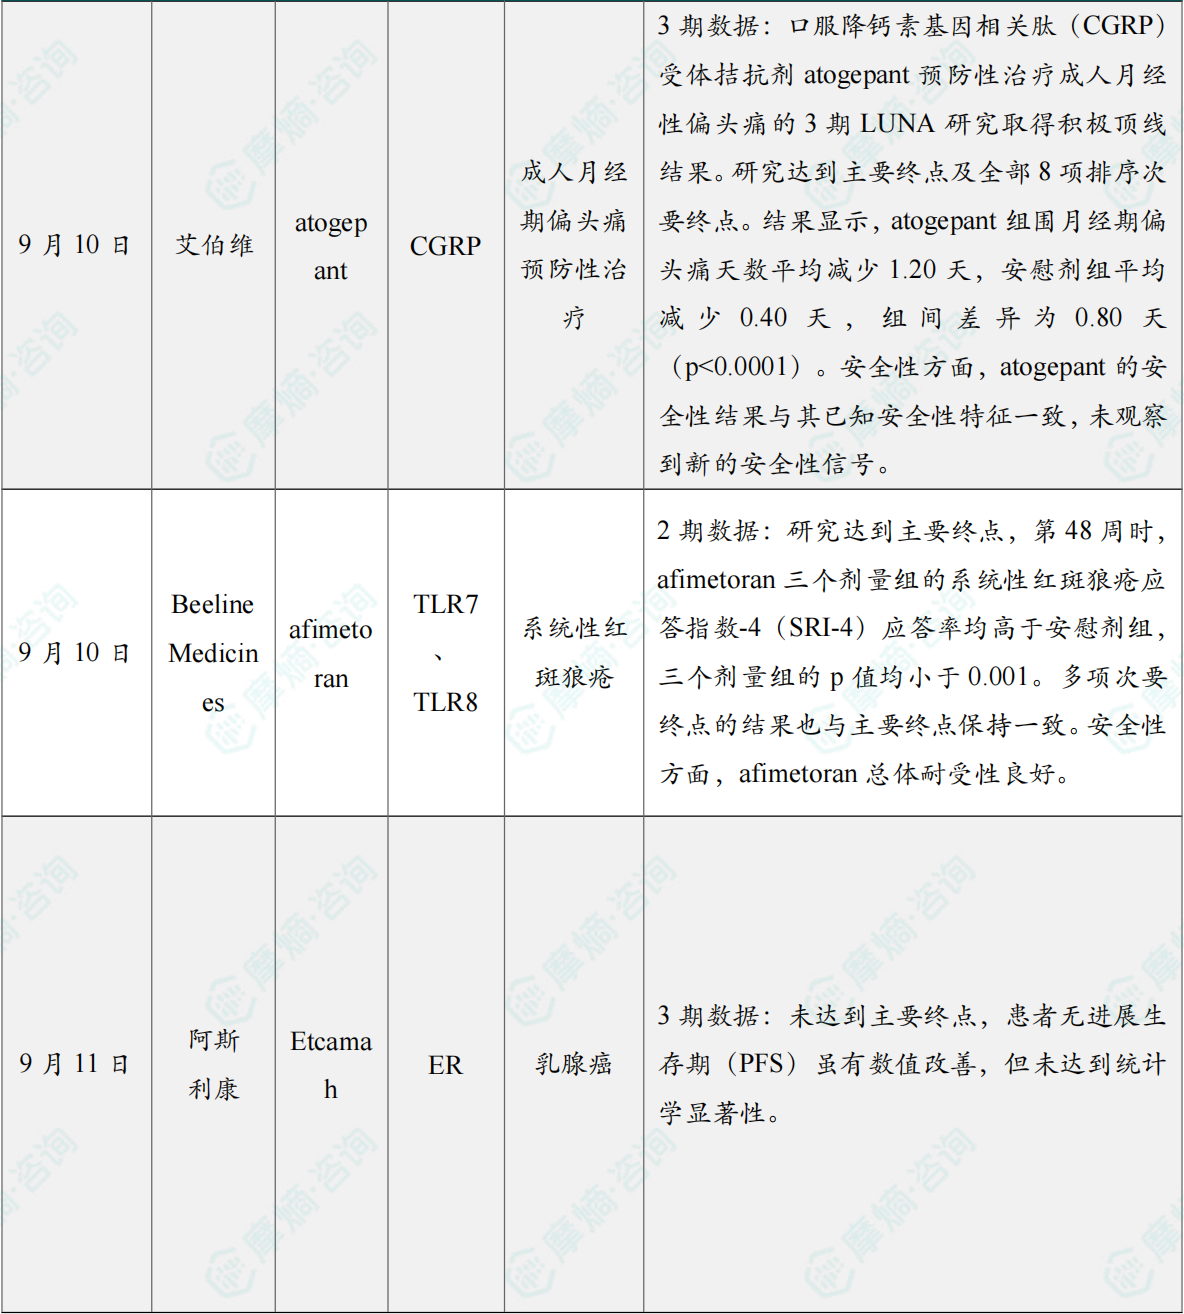
9月10日,艾伯维(AbbVie)宣布,其评估降钙素基因相关肽(CGRP)受体拮抗剂atogepant用于成人月经期偏头痛预防性治疗的3期LUNA(M24-859)临床研究取得积极的顶线结果。研究达到主要终点及全部8项排序次要终点。AbbVie计划将相关数据提交给全球监管机构,并将在未来的医学会议上公布研究结果。
LUNA是一项多中心、随机、双盲、安慰剂对照3期研究,并设有开放标签扩展期,共纳入468名患有单纯月经性偏头痛或月经相关性偏头痛的成年女性受试者。研究中,患者从月经开始前3天起连续7天接受atogepant治疗,共覆盖3个月经周期。主要终点评估双盲治疗期间3个月经周期中围月经期偏头痛天数较基线的平均变化。结果显示,atogepant组围月经期偏头痛天数平均减少1.20天,安慰剂组平均减少0.40天,组间差异为0.80天(p<0.0001)。此外,研究全部8项排序次要终点均达到统计学显著性(p<0.0001),涉及头痛负担、急性药物使用、功能障碍、认知功能及应答情况等指标。安全性方面,atogepant的安全性结果与其已知安全性特征一致,未观察到新的安全性信号。
Atogepant是一款口服CGRP受体拮抗剂,靶向与偏头痛病理生理过程相关的CGRP通路。目前,该药以Qulipta等商品名在美国等市场获批用于成人偏头痛的预防性治疗。新闻稿指出,目前尚无专门获批用于月经性偏头痛的治疗选择。
(7)Beeline Medicines宣布口服TLR7/8抑制剂2期系统性红斑狼疮试验达到主要终点
9月10日,Beeline Medicines宣布,口服Toll样受体7和8(TLR7/8)小分子抑制剂afimetoran治疗系统性红斑狼疮(SLE)的2期研究取得积极顶线结果。研究达到主要终点:第48周时,afimetoran三个剂量组的系统性红斑狼疮应答指数-4(SRI-4)应答率均高于安慰剂组,三个剂量组的p值均小于0.001。多项次要终点的结果也与主要终点保持一致。
该研究是一项随机、双盲、剂量探索、安慰剂对照2期研究,共纳入248例尽管接受背景治疗仍患有活动性中重度SLE的成人患者。受试者按照1:1:1:1随机接受三个不同剂量的每日一次afimetoran或安慰剂治疗48周,同时继续接受方案允许的标准治疗,包括按照研究要求逐步减量的糖皮质激素。主要终点为第48周SRI-4应答,次要终点包括低疾病活动状态、皮肤和关节症状、糖皮质激素减量、医生总体评估以及生活质量等指标。安全性方面,afimetoran总体耐受性良好,其安全性和耐受性特征与此前1期临床研究中的观察结果总体一致,未发现新的安全性信号。详细研究结果预计将在未来的医学会议上公布。基于此次结果,Beeline计划推进afimetoran用于SLE和皮肤型红斑狼疮(CLE)的关键性临床开发。
Afimetoran是一款在研选择性口服小分子TLR7/8抑制剂,对TLR7和TLR8具有相近的抑制活性。这两个靶点均参与红斑狼疮相关免疫异常,人类遗传学证据直接支持TLR7参与驱动红斑狼疮的发生发展,TLR8则参与促炎细胞因子产生和免疫反应。Afimetoran最初由百时美施贵宝(Bristol Myers Squibb)研究人员发现,并于2025年7月授权给Beeline Medicines。该药此前已获得美国FDA治疗SLE的快速通道资格。
(8)阿斯利康口服SERD一线广谱乳腺癌3期失败
9月11日,阿斯利康宣布,其口服选择性SERD和ER拮抗剂Camizestrant(商品名:Etcamah)联合CDK4/6抑制剂哌柏西利治疗既往未任何针对晚期疾病系统治疗的ER阳性、HER2阴性晚期乳腺癌3期临床研究(SERENA-4)结果:Camizestrant+哌柏西利主要终点PFS相较芳香化酶抑制剂(AI)阿那曲唑+哌柏西利未达到。
SERENA-4研究(NCT04711252/CTR20212607)是Camizestrant+哌柏西利对比阿那曲唑+哌柏西利治疗未接受过任何晚期疾病全身治疗的ER阳性、HER2阴性晚期乳腺癌患者的随机、多中心、双盲、III期研究。研究在美国、中国、加拿大等263个医疗机构(中国大陆中国人民解放军总医院第五医学中心PI江泽飞等27家医院)招募1371例乳腺癌(中国大陆194例)。研究主要终点为PFS,次要终点包括OS、HRQOL。本次公布的研究结果显示,组间PFS差异虽有数字性改善,但无统计显著性。安全性方面与各个单药一致,无新的安全性信号。
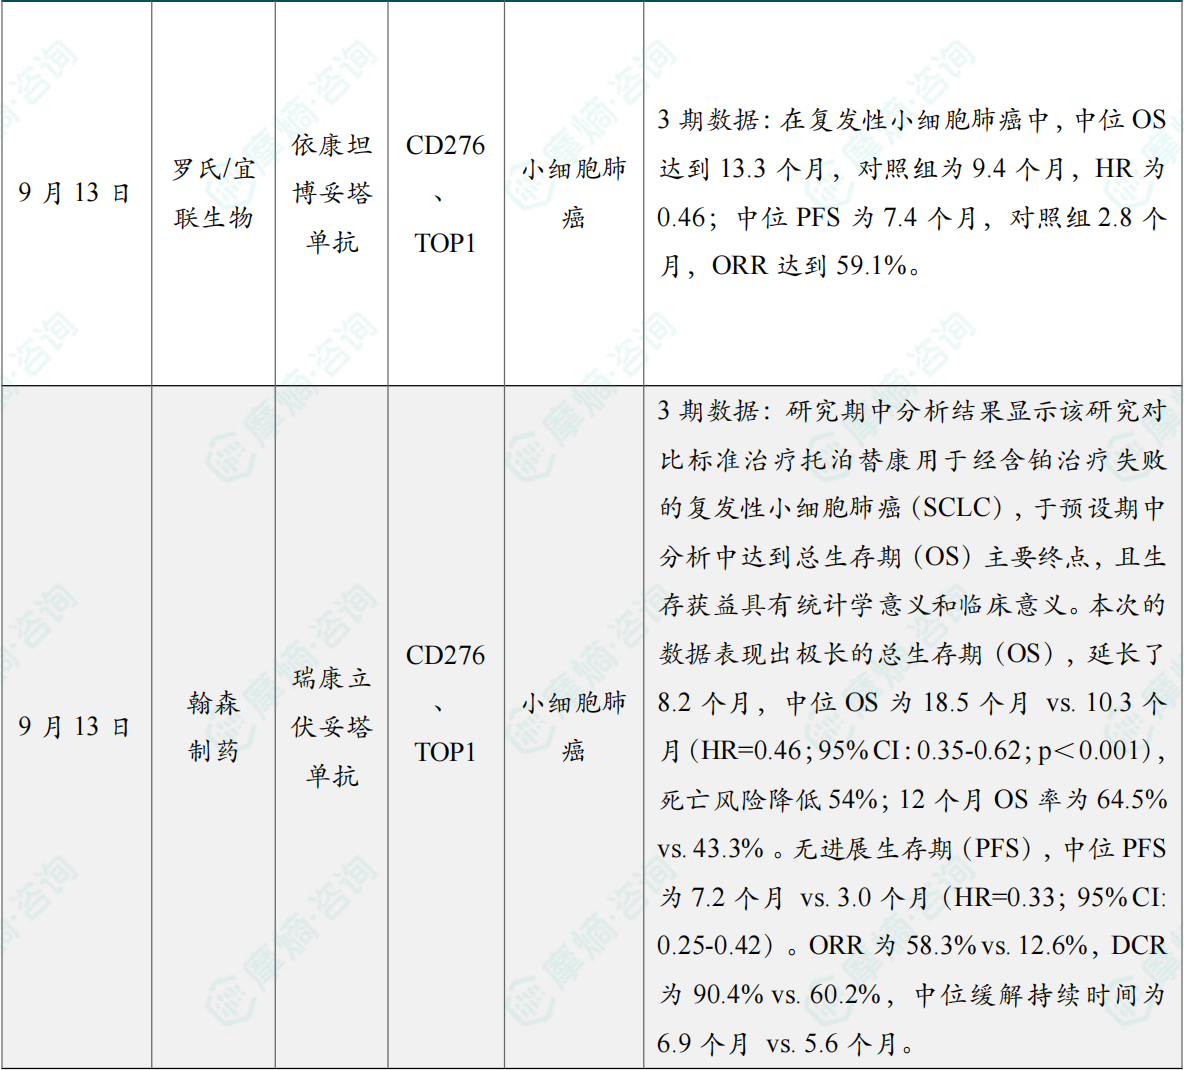
(9)宜联生物B7H3 ADC小细胞肺癌3期临床数据惊艳
9月13日,罗氏及其合作伙伴宜联生物(MediLink Therapeutics)宣布了随机Ⅲ期临床试验TAISHAN-302的中期结果,评估ADC Tam-Peli(tambotatug pelitecan,研发代码YL201)对比topotecan,用于既往接受含铂化疗(联合或不联合PD-L1抑制剂)后进展的中国复发性小细胞肺癌(SCLC)患者。
试验达到了总生存期OS的主要终点,Tam-Peli展现出统计学显著且具有临床意义的OS改善,将死亡风险降低了54%(中位OS为13.3个月对比9.4个月;分层HR=0.46,p<0.0001)。此外,Tam-Peli在关键次要终点上也表现出强劲疗效,将疾病进展或死亡风险降低了71%,显著延长了无进展生存期(中位PFS为7.4个月对比2.8个月;HR=0.29,p<0.0001),确认客观缓解率ORR提升到了59.1%(对照组为9.7%,p<0.0001)。在所有预设亚组(包括年龄、无化疗间隔<90天对比≥90天以及基线肝或脑转移状态)中,均观察到了与总体一致的OS和PFS改善。在基线伴有脑转移的患者中,Tam-Peli延长了中位颅内PFS(6.1个月对比4.2个月;未分层HR=0.43,95% CI: 0.27–0.68),并实现了更高的颅内缓解率(32.4%对比2.9%)。目前,中国国家药品监督管理局(NMPA)药品审评中心(CDE)已正式受理Tam-Peli的新药上市申请(NDA),该药此前已获得美国FDA和中国CDE针对复发性小细胞肺癌的突破性疗法认定(BTD)。
(10)翰森制药B7-H3 ADC ARTEMIS-008研究III期期中数据重磅公布
9月13日,GSK和授权方翰森制药公布了关键III期临床试验ARTEMIS-008的阳性总体生存期OS数据。研究评估了B7-H3的ADC risvutatug rezetecan(Ris-Rez)对比托泊替康(topotecan),治疗在一线含铂化疗后复发的中国小细胞肺癌患者。
这项III期研究共入组461例患者,按1:1随机接受瑞康立伏妥塔单抗或标准化疗药物托泊替康治疗。截至2026年6月6日(中位随访12.2个月),瑞康立伏妥塔单抗在二线SCLC治疗中展现出全面稳健的疗效优势。中位OS为18.5个月 vs. 10.3个月(HR=0.46;95% CI:0.35-0.62;p<0.001),死亡风险降低54%;12个月OS率为64.5% vs. 43.3%,刷新当前小细胞肺癌二线治疗最长OS纪录。所有预设亚组均观察到一致的OS获益趋势,无论铂耐药/铂敏感、有无脑转移、既往是否接受过PD-(L)1抑制剂治疗、局限期/广泛期。无进展生存期(PFS)同样显著提升:中位PFS为7.2个月 vs. 3.0个月(HR=0.33;95% CI:0.25-0.42)。肿瘤缓解指标上,ORR为58.3% vs. 12.6%,DCR为90.4% vs. 60.2%,中位缓解持续时间为6.9个月 vs. 5.6个月。安全性层面,瑞康立伏妥塔单抗较托泊替康更具优势:≥3级治疗相关不良事件(TRAEs)发生率为60.9% vs. 78.2%;≥3级血小板计数下降发生率差异尤为明显(13.9% vs. 59.7%)。致死性血液学事件仅发生在托泊替康组;因TRAEs导致的停药或死亡在两组间相当。间质性肺疾病(ILD)类事件与既往安全性特征总体一致,大多数为1~2级,经对症处理后可缓解,未报告4级或致死性ILD事件。
基于该结果,ARTEMIS-008成为全球首个在随机对照III期临床研究中证实B7-H3靶向ADC可带来OS获益的阳性研究。瑞康立伏妥塔单抗也是全球首个且目前唯一在多个瘤种中证实具有统计学显著生存获益的B7-H3靶向ADC。
同期事件:
1. 2026年第37周09.07-09.13国内创新药/改良型新药申请临床/获批临床/申请上市/获批上市数据分析
2. 2026年第37周09.07-09.13国内仿制药/生物类似物申报/审批数据分析
3. 2026年第37周09.07-09.13国内医药大健康行业政策法规汇总
以上内容均来自{ 摩熵咨询医药行业观察周报(2026.09.07-2026.09.13) },如需查看或下载完整版报告,可点击!



收藏
登录后参与评论
暂无评论