







1.4.1 本周全球TOP10创新药研发进展
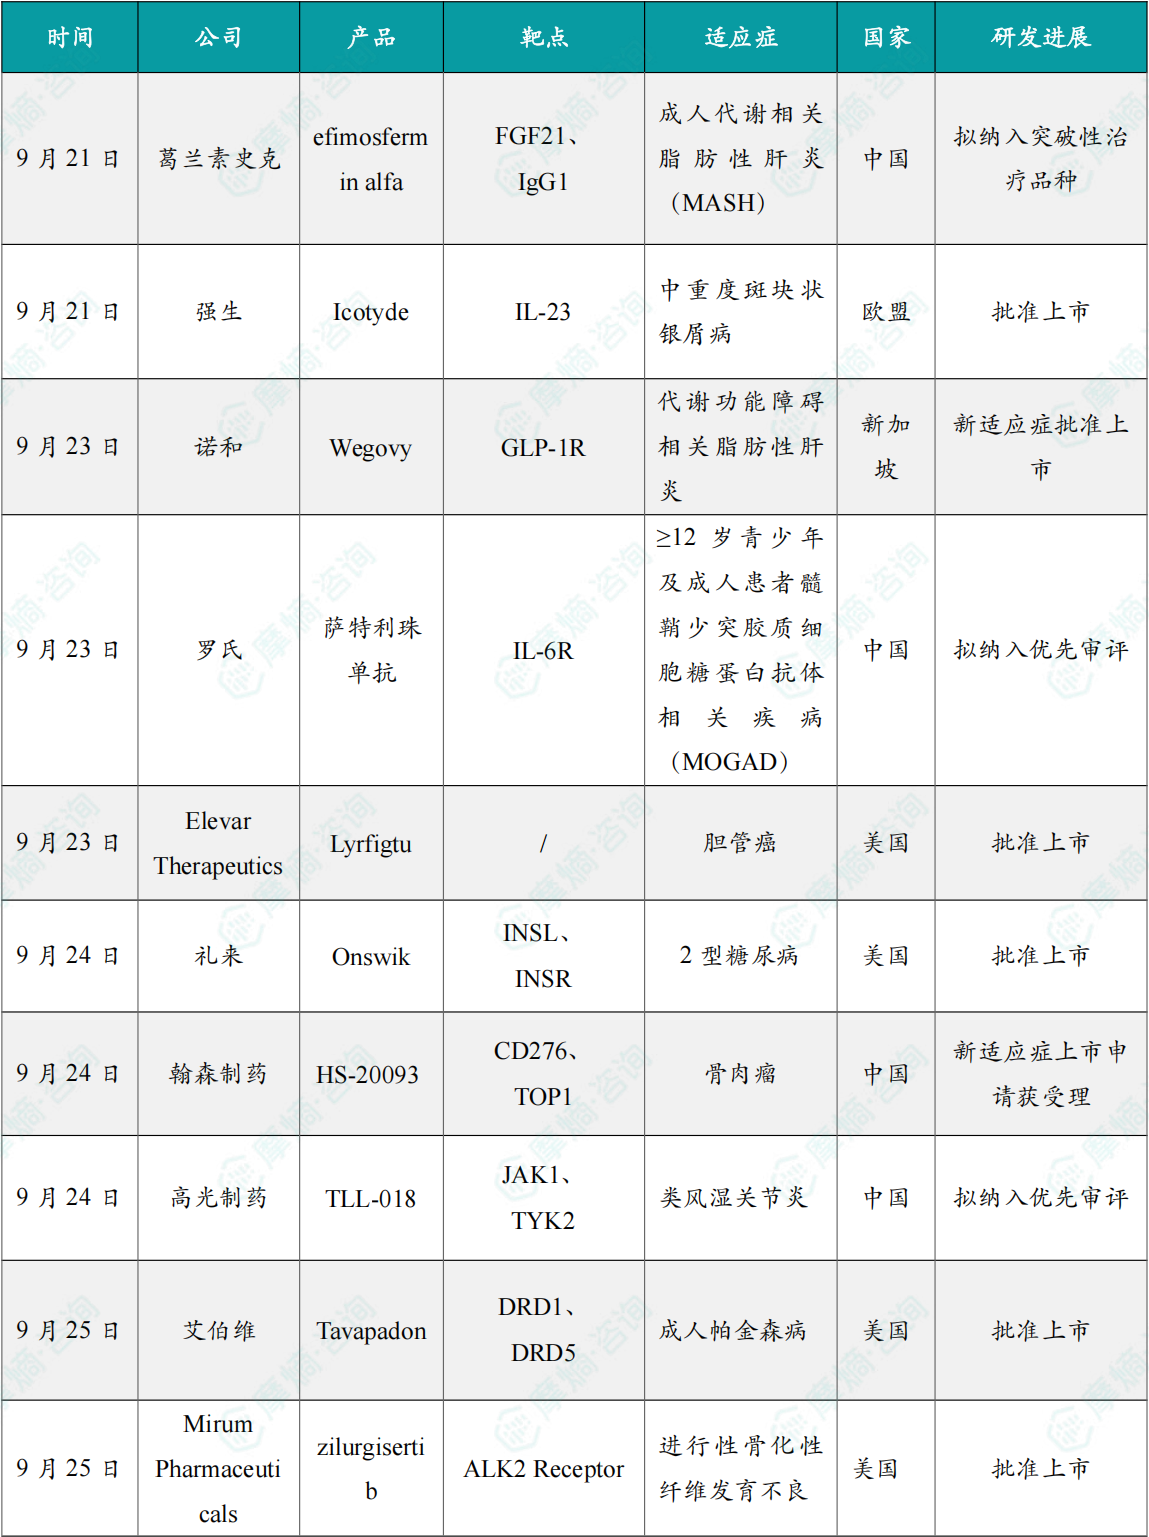
(1)GSK在研新药注射用efimosfermin alfa拟纳入突破性治疗
9月21日,中国国家药监局药品审评中心(CDE)官网公示显示,葛兰素史克(GSK)申报的注射用efimosfermin alfa拟纳入突破性治疗品种,拟用于治疗成人代谢相关脂肪性肝炎(MASH)。
Efimosfermin alfa是GSK自Boston Pharmaceuticals收购而来的一款可每月1次皮下注射给药的成纤维细胞生长因子(FGF21)类似物,旨在调节关键代谢途径,以减少代谢功能障碍相关脂肪性肝炎(MASH)患者的肝脏脂肪、改善肝脏炎症和逆转肝纤维化。
根据此前公布的一项2期试验的数据显示,efimosfermin能快速显著逆转肝纤维化并阻止其进展,且耐受性良好。该试验旨在评估每月一次皮下注射efimosfermin对经活检证实的中度至重度(F2或F3)MASH患者的疗效和安全性。这些数据表明,与其他治疗方法相比,efimosfermin可能带来更大的纤维化改善,且预期其益处独立于胰高血糖素样肽-1(GLP-1)疗法。此外,efimosfermin还可能降低甘油三酯并改善血糖控制,这对常伴有心脏代谢共病的MASH患者尤为重要。Efimosfermin还具备低免疫原性和延长的半衰期,提供了每月给药方案和改善患者便利性的潜力。
(2)强生口服多肽 IL-23R 拮抗剂Icotyde在欧盟批准上市
9月21日,强生(Johnson & Johnson)宣布,欧盟委员会批准Icotyde(icotrokinra)用于治疗适合接受系统性治疗的中重度斑块状银屑病成人及年龄≥12岁且体重≥40 kg的青少年患者。
Icotrokinra是一款每日口服一次、靶向白细胞介素-23受体(IL-23R)的肽类药物。根据新闻稿,这是首款精准阻断IL-23受体的靶向口服肽。
此次批准获得ICONIC 3期临床开发项目支持,该项目包括4项3期研究,覆盖约2500例患者。新闻稿显示,icotrokinra在这些研究中达到所有主要疗效终点,并显示出良好的安全性特征;其中两项研究采用活性对照。
Icotrokinra由强生与Protagonist Therapeutics合作发现。该药此前已在美国获批用于符合条件的中重度斑块状银屑病成人和青少年患者,目前还在银屑病关节炎、溃疡性结肠炎和克罗恩病等适应症中开展临床研究。
(3)诺和Wegovy®获新加坡批准MASH适应症
9月23日,诺和宣布新加坡卫生科学局(HSA)已批其每周一次的Wegovy®(司美格鲁肽2.4 mg注射液)新适应症上市,用于治疗伴有中度至重度肝纤维化(F2–F3)的非肝硬化代谢功能障碍相关性脂肪肝炎MASH成人患者,作为低热量饮食和增加体力活动的辅助疗法。
Wegovy®也由此成为新加坡首个获批用于治疗伴有肝纤维化的MASH的药。MASH(此前称为NASH)是代谢功能障碍相关性脂肪肝病(MASLD)的进展形式,多余肝脏脂肪伴随炎症和肝细胞损伤,可导致进行性肝瘢痕形成(肝纤维化)。
本次批准基于III期ESSENCE研究第72周预先设定的中期有效性分析数据。该项适应症此前已在全球不同监管地区陆续获批上市。
(4)罗氏萨特利珠单抗在中国拟纳入优先审评,拓展MOGAD适应症
9月23日,中国国家药监局药品审评中心(CDE)官网公示显示,罗氏(Roche)申请的萨特利珠单抗注射液拟纳入优先审评,拟用于≥12岁青少年及成人患者髓鞘少突胶质细胞糖蛋白抗体相关疾病(MOGAD)的治疗。
公开资料显示,萨特利珠单抗(satralizumab)是一款靶向白细胞介素-6(IL-6)受体的人源化单克隆抗体,通过抑制IL-6信号通路调节炎症反应。IL-6是参与机体炎症反应的关键化学信使。萨特利珠单抗采用新型循环抗体技术设计,与传统技术相比,该技术通过与IL-6受体强效且反复结合,实现持续的IL-6抑制,从而快速且持久地抑制炎症通路。
该产品已经在全球范围内多个国家和地区获批用于视神经脊髓炎谱系疾病(NMOSD)。2021年5月,该药首次在中国获批上市,用于治疗水通道蛋白4(AQP4)抗体阳性的NMOSD的12岁及以上青少年及成人患者。今年9月,罗氏宣布,美国FDA已授予萨特利珠单抗治疗MOGAD的补充生物制品许可申请(sBLA)优先审评资格。同时,欧洲药品管理局(EMA)已接受该产品用于MOGAD的上市申请,欧盟委员会(EC)预计于2027年第三季度作出决定。
(5)Elevar Therapeutics的FGFR2新药Lyrfigtu在美国获批上市
9月23日,美国FDA批准Elevar Therapeutics开发的高选择性、不可逆FGFR2抑制剂Lyrfigtu(lirafugratinib)上市,用于治疗既往接受过治疗、携带FGFR2基因融合或其他重排的不可切除、局部晚期或转移性胆管癌成人患者。
Lyrfigtu为口服小分子药物,是高选择性、不可逆成纤维细胞生长因子受体2抑制剂。Lirafugratinib最初由Relay Therapeutics开发,2024年底,Elevar Therapeutics获得其全球开发和商业化权益。
此次FDA批准主要基于1/2期ReFocus研究的结果。数据显示,在114例既往未接受FGFR抑制剂治疗、携带FGFR2融合或重排的胆管癌患者中,经独立评审委员会评估的客观缓解率(ORR)为46%,中位缓解持续时间(DOR)为11.8个月,中位无进展生存期(PFS)为11.3个月。
lirafugratinib在2022年获得FDA孤儿药资格,2023年获突破性疗法认定。2026年1月Elevar向FDA提交新药上市申请并获得优先审评资格。公司同步向欧洲药品管理局提交上市许可申请。Elevar正在开展全球Ⅱ期ReFocus202研究,评估该药物在胆管癌以外、携带FGFR2融合或重排的经治晚期实体瘤中的疗效与安全性,探索不限瘤种的治疗潜力。公司预计Lyrfigtu将于2026年第四季度在美国上市。
(6)礼来长效胰岛素Onswik在美国获批上市
9月24日,礼来宣布,美国FDA已批准其长效胰岛素 Onswik(Efsitora alfa) 上市,与饮食和运动一起用于控制2型糖尿病成人的高血糖。并且在中国,该药的上市申请也已获受理,目前正在审评中。此前,该胰岛素已在2型糖尿病人群中完成4项III期临床试验。
在QWINT-1研究中,未接受过胰岛素治疗的2型糖尿病患者接受efsitora alfa治疗52周后,糖化血红蛋白(HbA1c)水平降低了1.19%,对照组甘精胰岛素降幅为1.16%,达到非劣效性终点,未达到优效性终点。在QWINT-2研究中,未接受过胰岛素治疗的2型糖尿病患者接受efsitora alfa治疗52周后,HbA1c水平降低了1.26%,对照组德谷胰岛素降幅为1.17%,达到非劣效性终点。在QWINT-3研究中,接受过基础胰岛素治疗的2型糖尿病患者接受efsitora alfa治疗26周后,HbA1c水平降低了0.81%,对照组德谷胰岛素降幅为0.72%,达到非劣效性终点。在QWINT-4研究中,接受过基础胰岛素和餐时胰岛素治疗的2型糖尿病患者接受efsitora alfa治疗26周后,HbA1c水平降低了1.01%,对照组甘精胰岛素降幅为1.00%,达到非劣效性终点。
(7)翰森ADC新药注射用 HS-20093新适应症申报上市
9月24日,CDE官网显示,翰森制药旗下控股子公司常州恒邦药业的注射用HS-20093新适应症上市申请获受理。结合临床试验进展,该适应症预计用于≥12周岁、既往至少接受二线治疗失败的骨肉瘤患者。这也是HS-20093近期第二项上市申请。在9月2日,该产品首个适应症上市申请获受理,拟用于治疗既往含铂治疗失败的小细胞肺癌(SCLC)成人患者。
HS-20093是翰森制药自主研发的一款靶向B7-H3的抗体偶联药物(ADC),由全人源的B7-H3单克隆抗体与拓扑异构酶抑制剂(TOPOi)有效载荷共价连接而成。该产品通过精准靶向肿瘤细胞表面的B7-H3抗原,将拓扑异构酶抑制剂有效载荷定向递送至肿瘤细胞内部,在实现强效杀伤的同时,显著降低系统性毒性。
(8)高光制药在研口服新药TLL-018片拟纳入优先审评
9月24日,中国国家药监局药品审评中心(CDE)官网公示显示,高光制药在研的吉诺昔替尼片(TLL-018片)拟纳入优先审评,针对类风湿关节炎适应症。公开资料显示,吉诺昔替尼为口服高选择性JAK1/TYK2双重抑制剂,该产品针对类风湿关节炎适应症已经于今年7月被CDE纳入突破性治疗品种。
吉诺昔替尼获纳入突破性治疗品种是基于3期注册研究(TARA)已经取得的积极顶线数据。TARA研究显示,吉诺昔替尼在主要终点和全部次要疗效终点上均显著优于一款已上市JAK抑制剂:24周ACR50应答率;ACR20/ACR70应答率、DAS28疾病活动评分、CDAI低疾病活动度。特别是,对照组未达ACR50的患者转用吉诺昔替尼后疗效显著提高,提示吉诺昔替尼对生物药物和JAK抑制剂均疗效不佳的难治病人仍然可能有效。目前难治RA病人存在未被满足的临床需求。安全性方面,吉诺昔替尼整体耐受性良好,未观察到新增安全风险信号。
(9)艾伯维帕金森新药Tavapadon在美国获批上市
9月25日,FDA官网显示,艾伯维(AbbVie)旗下帕金森病新药Tavapadon(商品名:Juvmo)获批上市,用于治疗成人帕金森病。
Tavapadon是一款每日一次口服选择性多巴胺D1/D5受体部分激动剂,适用于未经系统治疗的早期帕金森病患者,以及接受左旋多巴治疗后出现运动波动症状的中晚期患者。相较于目前已上市的多巴胺受体激动剂,Tavapadon仅靶向结合D1/D5受体,不作用于D2/D3受体,能够减少D2/D3受体激活所引发的系列不良反应,如幻觉及冲动控制障碍等。
此次获批主要基于TEMPO系列临床研究的结果,该研究覆盖不同病程的帕金森病人群,评估了Tavapadon的疗效、安全性与耐受性。该系列研究包括四项试验,分别为针对早期患者的固定剂量研究TEMPO-1、早期患者灵活剂量研究TEMPO-2、针对左旋多巴治疗后运动波动患者的联合用药研究TEMPO-3,以及为期58周的长期开放标签扩展试验TEMPO-4。
(10)Mirum/Incyte口服ALK2抑制剂Atebrioz获FDA批准
9月25日,FDA批准Atebrioz(zilurgisertib)上市,用于减少12岁及以上进行性骨化性纤维发育不良(FOP)患者新发异位骨化(HO)体积。Zilurgisertib是一款每日一次口服的激活素受体样激酶2(ALK2)小分子抑制剂,通过直接抑制FOP疾病机制中的关键信号通路,减少软组织中的异常骨形成。
Zilurgisertib最初由Incyte开发。2026年,Mirum Pharmaceuticals从Incyte获得该药全球开发和商业化权利。此次Zilurgisertib的新药申请主要基于关键性2期PROGRESS研究的队列1数据。FOP是一种超罕见、进行性遗传疾病,其典型特征是肌肉、肌腱和韧带等软组织逐渐形成骨组织,即发生异位骨化。随着异位骨组织不断累积,患者的关节活动能力会逐渐受到限制,并可能出现严重残疾。Mirum Pharmaceuticals与Incyte此前在新闻稿中指出,大多数FOP患者的ALK2受体存在异常活化,从而驱动软组织中的异常骨形成。Zilurgisertib正是针对这一疾病机制设计的口服ALK2抑制剂。
1.4.2 本周全球TOP10积极/失败临床结果
(1)翰森制药宣布自免新药HS-10374,III期成功
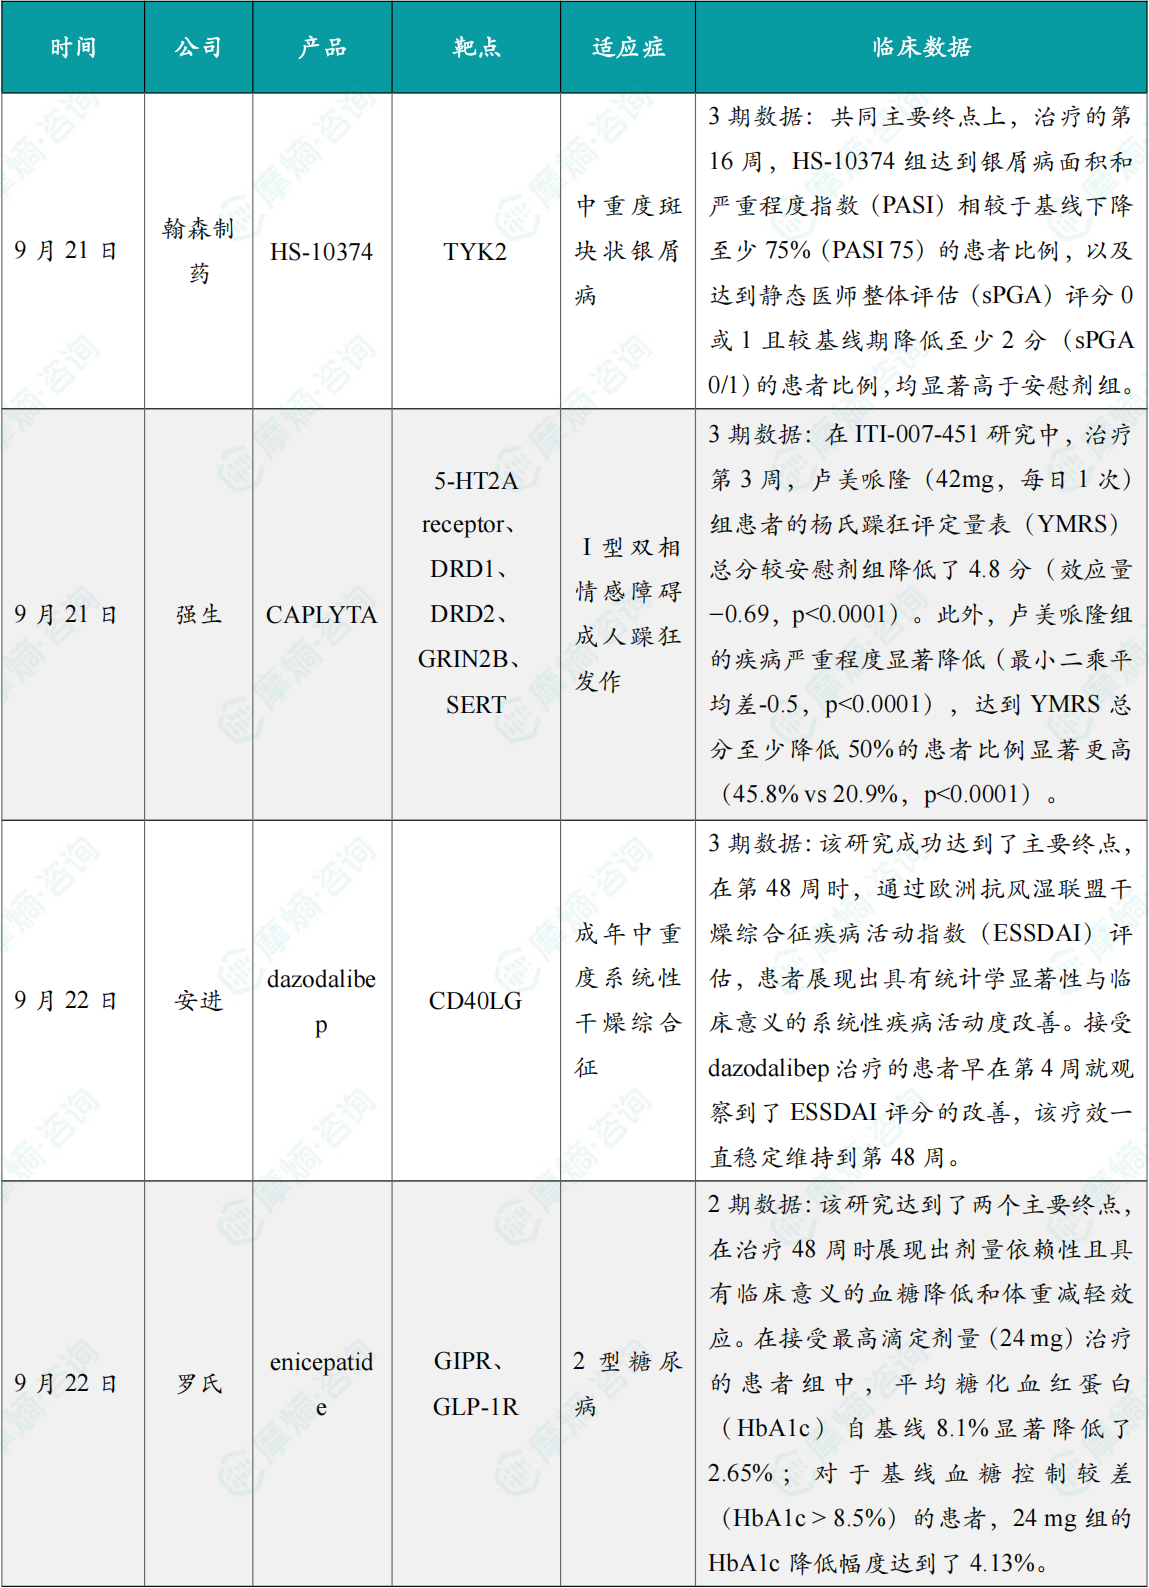
9月21日,翰森制药宣布,其自研酪氨酸激酶2(TYK2)选择性变构抑制剂HS-10374,在治疗成人中重度斑块状银屑病关键III期临床试验中达到共同主要终点和多项次要终点。
HS-10374是由翰森制药自主研发的口服高选择性TYK2变构抑制剂,可抑制细胞因子白细胞介素12(IL-12)、IL-23和I型干扰素(IFN)通路的信号传导,对多种自身免疫性疾病有潜在的治疗作用。
这是一项随机、双盲、安慰剂对照、多中心III期临床,旨在评估 HS-10374治疗成人中重度斑块状银屑病患者的有效性和安全性。该研究当前已入组503名受试者,随机分配接受 HS-10374和安慰剂治疗。结果显示,研究达到了共同主要终点。在治疗的第16周,HS-10374组达到银屑病面积和严重程度指数(PASI)相较于基线下降至少75%(PASI 75)的患者比例,以及达到静态医师整体评估(sPGA)评分0或1且较基线期降低至少2分(sPGA 0/1)的患者比例,均显著高于安慰剂组。次要终点方面,在第16周,接受HS-10374治疗的患者中超过一半达到PASI 90应答,近1/3 达到PASI 100应答。安全性方面,HS-10374显示了良好的安全性和耐受性,其安全性特征与同类TYK2抑制剂类似,未观察到新的安全性信号。新闻稿显示,翰森制药计划近期启动与药监局的沟通,推进 HS-10374的新药上市申请准备工作。该研究详细数据将于近期皮肤领域学术会议上公布。
(2)强生宣布卢美哌隆III期研究成功
9月21日,强生宣布CAPLYTA(卢美哌隆)治疗I型双相情感障碍相关躁狂发作的III期ITI-007-451研究达到了主要终点。卢美哌隆是强生以146亿美元收购Intra-Cellular Therapies获得的一种非经典抗精神病药。该药物目前已在美国获批用于治疗成人精神分裂症、I型或II型双相情感障碍相关抑郁发作和重度抑郁症。
结果显示,治疗第3周,患者的躁狂症状显著且快速改善,并且在治疗第3天即见效。在ITI-007-451研究中,治疗第3周,卢美哌隆(42mg,每日1次)组患者的杨氏躁狂评定量表(YMRS)总分较安慰剂组降低了4.8分(效应量−0.69,p<0.0001)。此外,卢美哌隆组的疾病严重程度显著降低(最小二乘平均差-0.5,p<0.0001),达到YMRS总分至少降低50%的患者比例显著更高(45.8% vs 20.9%,p<0.0001)。卢美哌隆治疗I型双相情感障碍相关躁狂发作的第二项III期研究(ITI-007-452)也已完成,目前正在进行数据分析。
(3)安进自免新药dazodalibep III期临床成功
9月22日,安进宣布其评估dazodalibep治疗成年中重度系统性干燥综合征的3期临床研究OASIZ 301取得了积极的顶线结果。该研究成功达到了主要终点,在第48周时,通过欧洲抗风湿联盟干燥综合征疾病活动指数(ESSDAI)评估,患者展现出具有统计学显著性与临床意义的系统性疾病活动度改善。接受dazodalibep治疗的患者早在第4周就观察到了ESSDAI评分的改善,该疗效一直稳定维持到第48周。
Dazodalibep是CD40L拮抗剂融合蛋白,通过阻断T细胞、B细胞与其他抗原递呈细胞之间相互作用,来抑制免疫激活。干燥综合征是一种影响全身的系统性自身免疫性疾病,除了广泛的干燥症状外,还可能引发严重疲劳,慢性疼痛以及增加淋巴瘤发病风险,目前无获FDA批准疾病修正或系统性治疗药物。
(4)罗氏GLP-1/GIP双受体激动剂Enicepatide临床II期取得阳性结果
9月22日,罗氏宣布其每周一次在研的双重GLP-1/GIP受体激动剂 enicepatide(CT-388)在伴有超重或肥胖的2型糖尿病(T2D)成人患者中开展的II期临床试验(CT-388-104)取得了积极顶线结果。
研究表明,Enicepatide成功达到了第48周时糖化血红蛋白(HbA1c)和体重的双重主要终点,展现出呈剂量依赖性且具有临床意义的降糖与减重效果。在接受最高滴定剂量(24 mg)治疗的患者组中,第48周时患者平均HbA1c降低了2.65%(基线平均HbA1c为8.1%),而在基线血糖控制较差(HbA1c > 8.5%)的患者亚组中,HbA1c降低幅度达4.13%。同时,24 mg组中90%的患者HbA1c达到≤6.5%的2型糖尿病诊断门槛以下,更有62%的患者达到正常血糖水平(HbA1c < 5.7%)。在体重管理方面,24 mg剂量组在第48周时实现了15.5%的平均体重减轻,且体重下降趋势未见明显平台期。
罗氏表示目前正推进enicepatide广泛的后期开发计划,包括两项正在进行的慢性体重管理III期研究(ENITH-1和ENITH-2),并计划于2027年上半年启动针对血糖控制的III期项目以及心血管结局试验(CVOT),结合诊断与治疗专业优势布局心血管代谢业务。
(5)大冢制药/Ionis宣布渐冻症新药ulefnersen临床III期成功
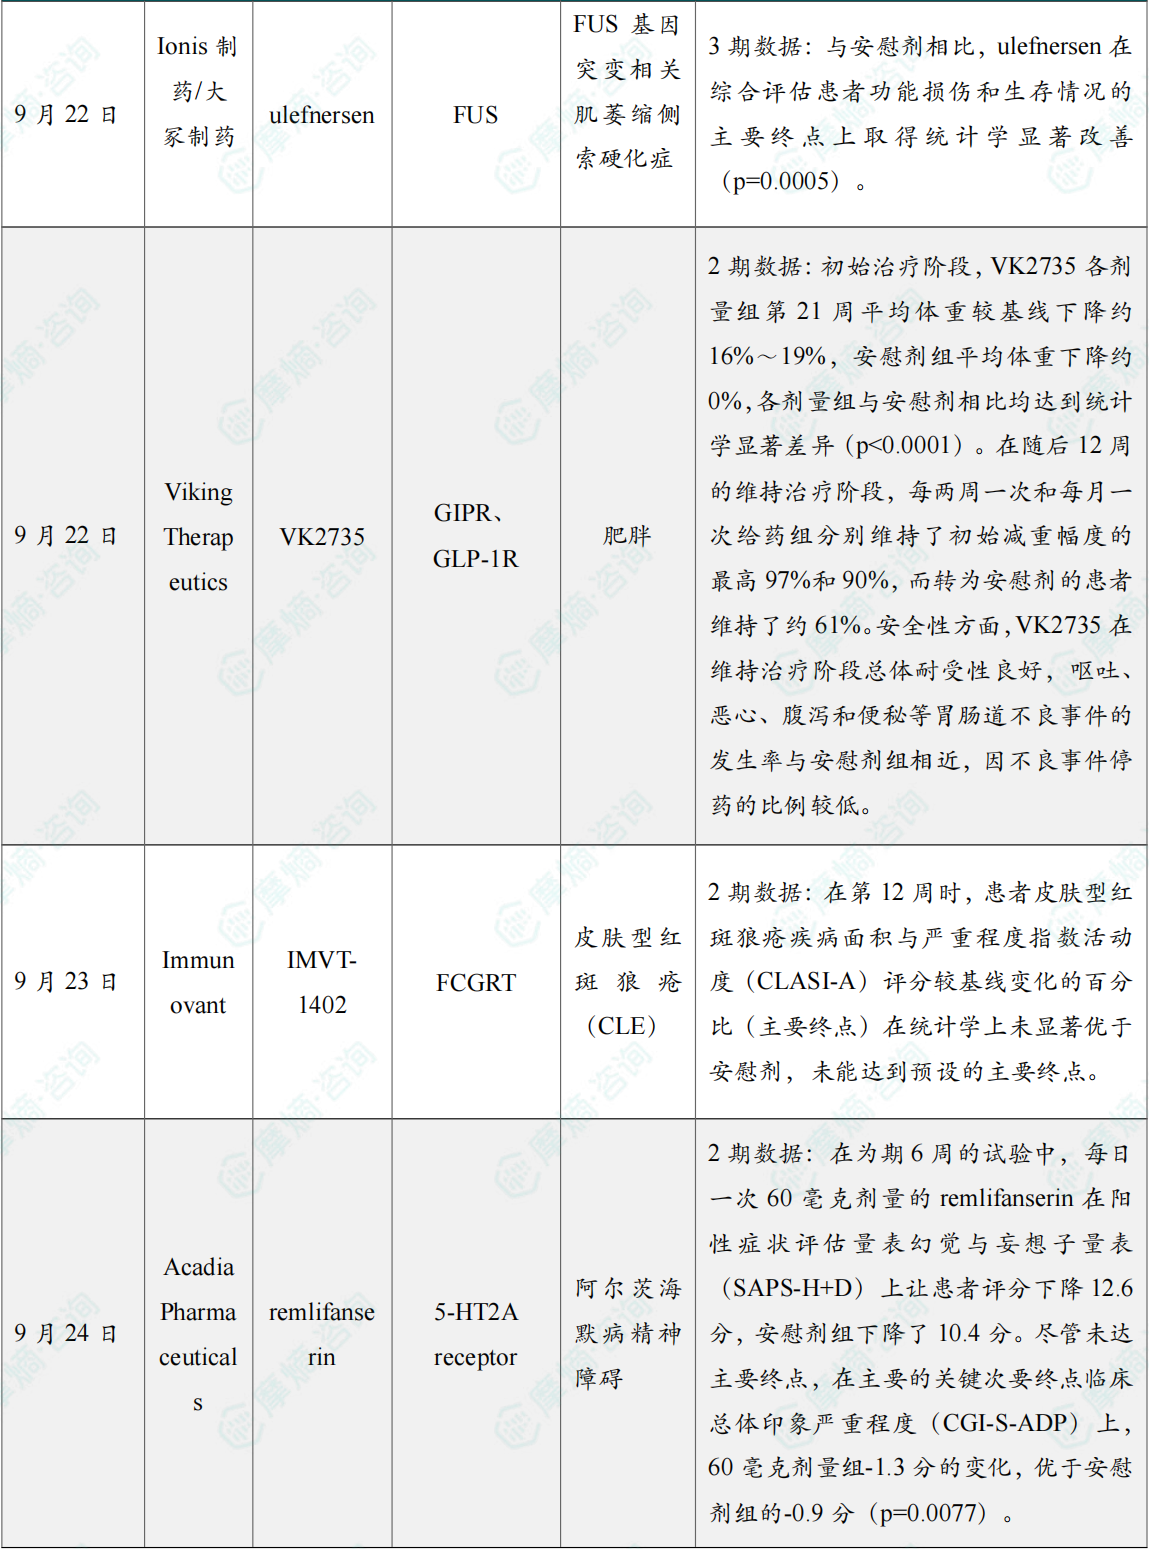
9月22日,Ionis Pharmaceuticals与大冢制药(Otsuka)联合宣布,在研反义寡核苷酸(ASO)疗法ulefnersen治疗FUS基因突变相关肌萎缩侧索硬化症(FUS-ALS)的3期FUSION临床试验取得积极顶线结果。与安慰剂相比,ulefnersen在综合评估患者功能损伤和生存情况的主要终点上取得统计学显著改善(p=0.0005)。
FUSION是一项全球多中心、随机、双盲、安慰剂对照1~3期研究,评估鞘内注射ulefnersen治疗FUS-ALS患者的疗效和安全性。研究还在多项次要终点上观察到统计学显著改善,包括血清神经丝轻链(NfL)水平较基线的变化,以及至死亡、永久性机械通气、提前进入开放标签治疗阶段或因疾病进展退出研究的时间。安全性方面,ulefnersen总体安全性和耐受性良好,大多数不良事件为轻度或中度。双方计划在未来的医学会议上公布FUSION研究的详细结果,并向同行评审期刊投稿。
Ulefnersen由Ionis发现和开发,旨在通过靶向FUS基因的RNA减少包括突变型FUS蛋白在内的FUS蛋白产生。Ulefnersen已获得美国FDA授予治疗FUS-ALS的快速通道资格,以及美国FDA和欧洲药品管理局(EMA)授予治疗ALS的孤儿药资格。根据双方于2024年达成的合作协议,大冢制药已获得ulefnersen的许可权益,并将推进该药的后续监管申报工作。
(6)Viking Therapeutics宣布GLP-1R/GIPR激动剂VK2735减重II期研究取得积极结果
9月22日,Viking Therapeutics宣布GLP-1R/GIPR激动剂VK2735的减重II期VK2735-102研究取得了积极结果。该研究探索患者通过每周一次皮下注射VK2735实现初始体重下降后,转为每两周一次、每月一次等不同皮下注射维持方案的可行性。VK2735目前正在开发皮下注射和口服两种剂型,其中皮下注射剂型已进入3期VANQUISH临床开发项目。
该研究采用随机、双盲、安慰剂对照设计。受试者首先接受21周每周一次VK2735或安慰剂皮下注射治疗,随后转入不同维持给药组,接受12周每两周一次、每月一次或其他给药方案。研究主要评估不同维持给药方案下VK2735的安全性、耐受性和体重变化,并探索降低维持给药频率的可行性。初始治疗阶段,VK2735各剂量组第21周平均体重较基线下降约16%~19%,安慰剂组平均体重下降约0%,各剂量组与安慰剂相比均达到统计学显著差异(p<0.0001)。在随后12周的维持治疗阶段,每两周一次和每月一次给药组分别维持了初始减重幅度的最高97%和90%,而转为安慰剂的患者维持了约61%。安全性方面,VK2735在维持治疗阶段总体耐受性良好,呕吐、恶心、腹泻和便秘等胃肠道不良事件的发生率与安慰剂组相近,因不良事件停药的比例较低。VK2735是一款长效GLP-1/GIP双受体激动剂,目前正在3期VANQUISH-1和VANQUISH-2研究中评估每周一次皮下注射用于肥胖及肥胖合并T2D患者的疗效和安全性。
(7)Immunovant宣布皮肤型红斑狼疮新药IMVT-1402Ⅱ期未达终点
9月23日,Immunovant宣布其评估抗FcRn抗体药物 IMVT-1402(imeroprubart)用于治疗皮肤型红斑狼疮(CLE)的概念验证(Phase 2)临床试验Period 1顶线结果,并因未达主要终点且结合竞争格局,决定终止该药物在CLE领域的后续开发。
该项名为 NCT06980805 的全球随机、双盲、安慰剂对照研究共招募了 57名成年CLE患者,旨在评估IMVT-1402的安全性与疗效,在为期12周的Period 1治疗期中,患者被随机分入IMVT-1402组或安慰剂组。研究结果显示,在第12周时,患者皮肤型红斑狼疮疾病面积与严重程度指数活动度(CLASI-A)评分较基线变化的百分比(主要终点)在统计学上未显著优于安慰剂,未能达到预设的主要终点。尽管如此,在多个终点上观察到了有利于IMVT-1402的数值趋势,且基线IgG降低更深度的患者更有可能获得临床改善,同时该药物展现出良好的安全性与耐受性,与此前研究一致,但综合考量后仍未能达到公司继续开发CLE适应症的内部标准。
(8)Acadia的remlifanserin二期临床研究未达主终点,仍推进三期
9月24日,Acadia Pharmaceuticals公布了其用于治疗阿尔茨海默病精神障碍的remlifanserin(ACP-204),在临床 2/3 RADIANT试验第二阶段的顶线数据,该药物没能达到主要有效性终点。在为期6周的试验中,每日一次60毫克剂量的remlifanserin在阳性症状评估量表幻觉与妄想子量表(SAPS-H+D)上让患者评分下降12.6分,安慰剂组下降了10.4分。尽管未达主要终点,在主要的关键次要终点临床总体印象严重程度(CGI-S-ADP)上,60毫克剂量组-1.3分的变化,优于安慰剂组的-0.9分(p=0.0077)。尽管未达到统计学显著性,但Acadia Pharmaceuticals认为这些数据足以支持进入3期临床试验,并计划继续推进针对ADP(阿尔茨海默病精神症状)的两项正在进行的3期研究,不过将取消30 mg剂量组。
(9)默沙东三特异性抗体remigromig关键性研究达到主要终点
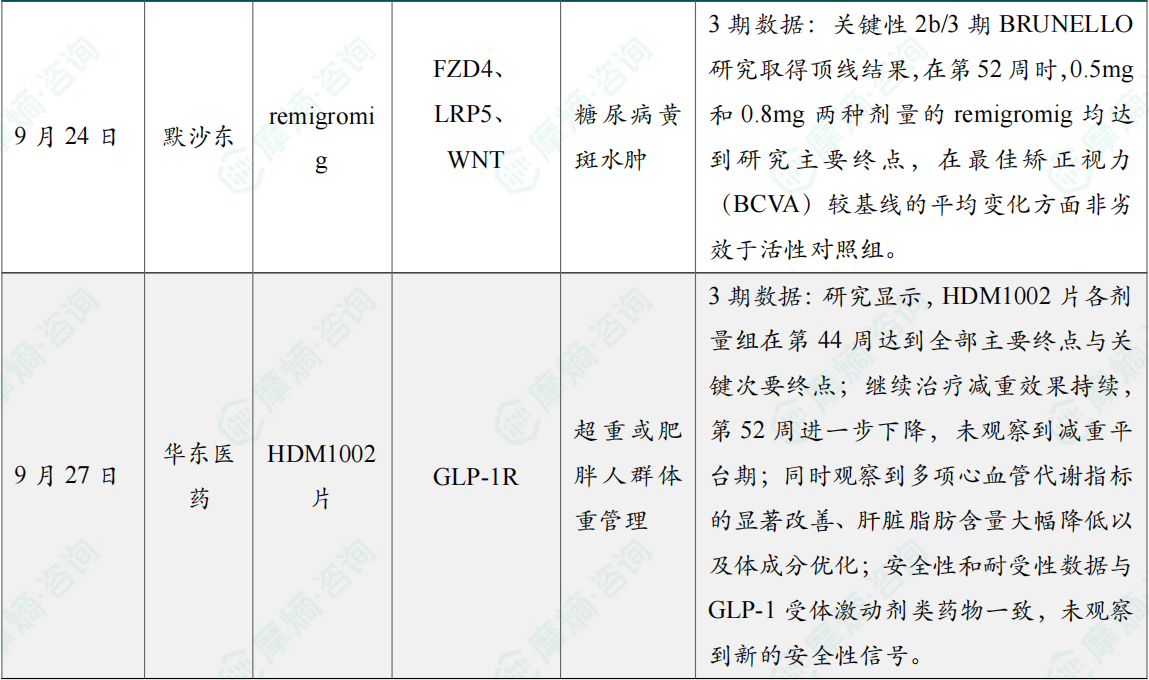
9月24日,默沙东宣布其first-in-class三特异性抗体Remigromig(EYE103/MK-3000)治疗糖尿病黄斑水肿(DME)的II/III BRUNELLO研究达到主要终点。第52周时,0.5 mg和0.8 mg两种剂量的remigromig均达到研究主要终点,在最佳矫正视力(BCVA)较基线的平均变化方面非劣效于活性对照组。默沙东计划与监管机构讨论此次研究结果,并将于2026年美国眼科学会(AAO)年会上公布第一年研究结果。
Remigromig是一款在研四价三特异性抗体,旨在激活Wnt信号通路。该通路参与血-视网膜屏障的修复和维持。BRUNELLO是两项remigromig关键性2b/3期研究中首项公布结果的研究。另一项BAROLO研究也正在DME患者中评估该药,remigromig同时还在一项2期概念验证研究中用于新生血管性年龄相关性黄斑变性和视网膜静脉阻塞继发黄斑水肿患者。
(10)华东医药公布HDM1002片减重Ⅲ期研究积极顶线结果
9月27日,华东医药股份有限公司(证券代码:SZ.000963)全资子公司杭州中美华东制药有限公司宣布,其自主研发的1类创新药、口服小分子GLP-1受体激动剂 HDM1002片(通用名称:Conveglipron Trometamol Tablets/卡维列隆氨丁三醇片,简称:Conveglipron,卡维列隆)用于超重或肥胖人群体重管理的中国Ⅲ期临床研究(HDM1002-301)取得积极顶线结果。
研究显示,HDM1002片各剂量组在第44周达到全部主要终点与关键次要终点;继续治疗减重效果持续,第52周进一步下降,未观察到减重平台期;同时观察到多项心血管代谢指标的显著改善、肝脏脂肪含量大幅降低以及体成分优化;安全性和耐受性数据与GLP-1受体激动剂类药物一致,未观察到新的安全性信号。
公司已完成Pre-NDA沟通,即将在中国正式递交HDM1002片用于体重管理的上市申请。
同期事件:
1. 2026年第39周09.21-09.27国内创新药/改良型新药申请临床/获批临床/申请上市/获批上市数据分析
2. 2026年第39周09.21-09.27国内仿制药/生物类似物申报/审批数据分析
3. 2026年第39周09.21-09.27国内医药大健康行业政策法规汇总
以上内容均来自{ 摩熵咨询医药行业观察周报(2026.09.21-2026.09.27) },如需查看或下载完整版报告,可点击!



收藏
登录后参与评论
暂无评论