







1.4.1 本周全球TOP10创新药研发进展
(1)普众发现在研肺癌新药AMT-116获突破性治疗品种认定
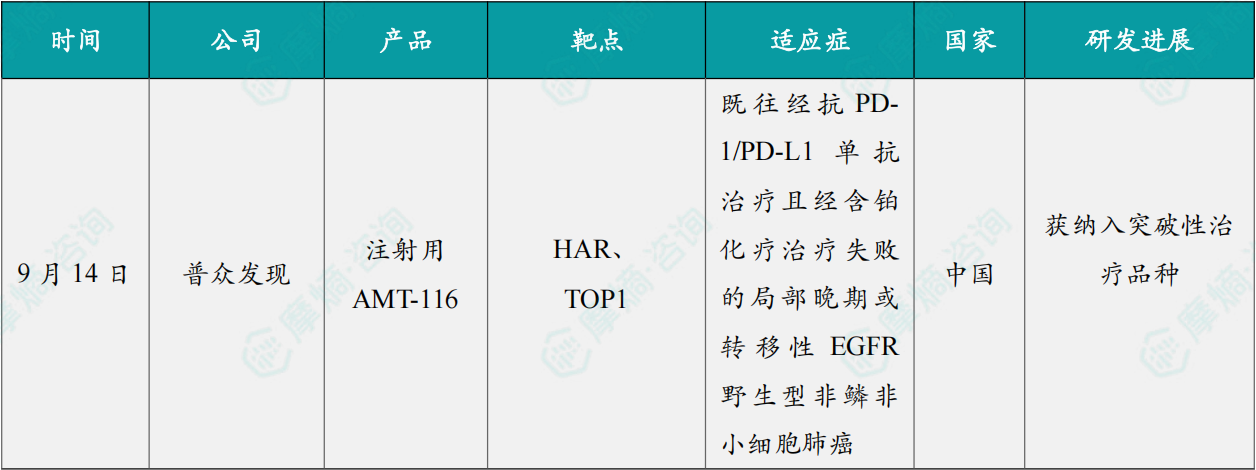
9月14日,国家药品监督管理局药品审评中心(CDE)给予普众发现自主开发的注射用AMT-116(靶向CD44v9 ADC)突破性治疗品种认定,拟定适应症为——既往经抗PD-1/PD-L1单抗治疗且经含铂化疗治疗失败的局部晚期或转移性EGFR野生型非鳞非小细胞肺癌。
AMT-116是一款潜在全球首创的靶向CD44v9的抗体偶联药物(ADC),相关初步临床结果已于2025年欧洲肿瘤内科学会(ESMO)年会以口头报告形式公布。在未经CD44v9表达筛选、既往经多线治疗的EGFR野生型非鳞状非小细胞肺癌受试者中观察到积极的疗效信号。AMT-116的安全性特征与其他拓扑异构酶I抑制剂类ADC一致,多数治疗相关不良事件为一级或二级。
(2)武田重磅新药Zasocitinib申报上市
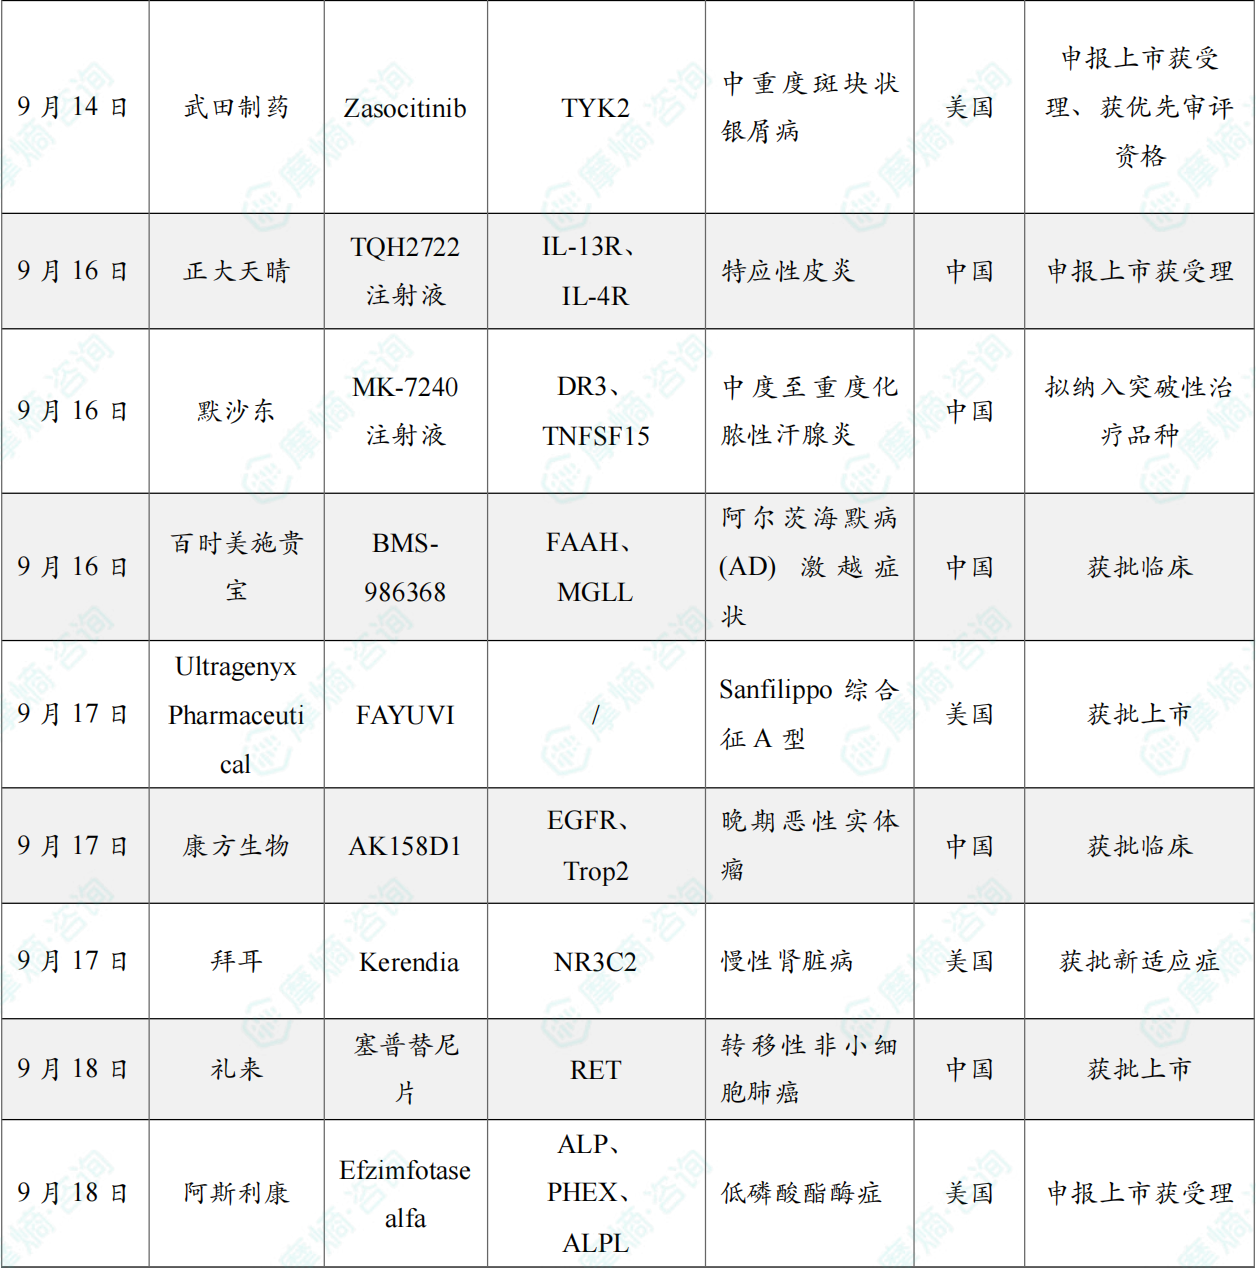
9月14日,武田制药宣布,美国食品药品监督管理局(FDA)已受理其用于治疗中重度斑块状银屑病成人患者的药物 Zasocitinib(TAK-279)的新药申请(NDA),并给予优先审评资格。PDUFA生效日期是2027年第一季度。
Zasocitinib最先由Nimbus Therapeutics和AI制药公司薛定谔共同开发,是一种在研的新一代高选择性强效口服酪氨酸激酶 2(TYK2)抑制剂。2022年,武田以首付款40亿美元、最高60亿美元的金额从Nimbus公司收购了这款药物。此次申请主要基于全球III期LATITUDE PsO 3001和3002研究,两项研究的所有主要终点和排名靠前的次要终点都达到预设目标。除银屑病外,武田还在推进Zasocitinib针对银屑病关节炎、克罗恩病、溃疡性结肠炎等多种免疫介导疾病的临床开发。如果最终获批,Zasocitinib有望成为全球第二款获批上市的TYK2抑制剂。
(3)正大天晴两款1类创新药申报上市
9月16日,中国生物制药发布公告,集团附属公司正大天晴药业自主研发的国家1类创新药TQH2722注射液(IL4Rα单抗)已向CDE递交新药上市申请并获得受理,用于外用药控制不佳或不适合外用药治疗的成人中重度特应性皮炎(AD),此次上市申请获受理是基于TQB2102治疗HER2低表达复发/转移性乳腺癌的3期临床研究所取得的积极进展。该适应症已被中国国家药品监督管理局药品审评中心(CDE)纳入突破性治疗品种。以及,国家1类创新药TQB2102注射液(HER2双表位双抗ADC)已向CDE递交新药上市申请并获得受理,用于既往在复发或转移性疾病阶段未接受过化疗的不可切除或转移性HER2低表达(IHC1+或IHC2+/ISH-)成人乳腺癌患者。此前,该适应症已被CDE纳入突破性治疗品种。
(4)默沙东靶向TL1A的人源化单抗MK-7240注射液拟纳入突破疗法
9月16日,中国国家药监局药品审评中心(CDE)官网公示显示,默沙东MK-7240注射液拟纳入突破性治疗品种,用于治疗中度至重度化脓性汗腺炎。MK-7240(Tulisokibart)是一款靶向肿瘤坏死因子样配体1A(TL1A)的人源化单克隆抗体,最初由Prometheus Biosciences开发。2023年6月,默沙东以 108亿美金的价格收购 Prometheus,囊获了该产品。目前,默沙东正在开展 MK-7240 用于克罗恩病(III期)、溃疡性结肠炎(III期)、化脓性汗腺炎(II期)、类风湿性关节炎(II期)等适应症的临床研究。
(5)百时美施贵宝1类新药BMS-986368在中国获批临床
9月16日,中国国家药监局药品审评中心(CDE)官网公示显示,百时美施贵宝(BMS)旗下新基(Celgene)申报的1类新药BMS-986368胶囊获批临床,拟开发治疗阿尔茨海默病(AD)激越症状。公开资料显示,BMS-986368(irafamdastat)是一种共价结合、口服生物可利用、可穿透血脑屏障的小分子双重FAAH/MAGL抑制剂。百时美施贵宝官网显示,在全球范围内,BMS-986368目前正处于治疗多发性硬化痉挛和尔茨海默病相关激越的2期临床研究中。
(6)Ultragenyx 儿科罕见病首个基因疗法 FAYUVI 获美国批准上市
9月17日,美国FDA批准Ultragenyx Pharmaceutical公司开发的基因疗法 FAYUVI(rebisufligene etisparvovec-hopf,研发代号UX111)上市,用于治疗黏多糖贮积症IIIA型(MPS IIIA,Sanfilippo综合征A型)儿童患者。
Fayuvi是一款一次性静脉输注9型腺相关病毒(AAV9)基因疗法,利用经过改造、不具有感染性的AAV9载体将功能正常的氨基磺酸酯酶(SGSH)基因拷贝递送至患者细胞中。这些被转导的细胞随后将功能性酶分泌到组织液中,供周围的神经元和其他细胞摄取。该酶被有效摄取到其他细胞中后,被引导至溶酶体,从而减少HS的积累,并阻止未经治疗患者所发生的溶酶体贮积进展及随后的损伤。Fayuvi是首款FDA批准用于治疗MPS IIIA的儿童患者的疗法。该疗法曾获得FDA授予的孤儿药资格、快速通道资格和突破性疗法认定。此次获批主要基于Transpher A关键试验及长期随访数据,最长随访已接近8年。结果显示,UX111可持续降低患者脑脊液中的硫酸乙酰肝素水平,并延缓认知功能衰退。24至60月龄期间,17名接受治疗的患者与27名自然史对照相比,Bayley-III认知评分平均高出23.5分(p<0.0001),成为FDA给予完全批准的核心疗效依据。整体安全性也处于可接受范围。
(7)康方生物在研1类癌症新药AK158D1获批临床
9月17日,康方生物宣布,其自主研发的创新EGFR/Trop2靶向双抗抗体偶联药物(ADC)AK158D1,已获得中国国家药品监督管理局药品审评中心(CDE)批准,开展用于治疗晚期恶性实体瘤的1期临床研究。
据企业公开信息,AK158D1是继AK146D1(Trop2/Nectin4双抗ADC)、AK138D1(HER3 ADC)、AK157D1(B7H3 ADC) 之后,康方生物第4个进入临床的ADC药物,也是公司第2个进入临床的双抗ADC新药。EGFR(表皮生长因子受体)和Trop2(滋养层细胞表面抗原2)是极具潜力的双抗靶点组合,两者广泛共表达于多种实体瘤,不仅各自具有良好的抗肿瘤机制,还有协同抗肿瘤作用。靶向EGFR或Trop2的单靶点ADC药物普遍存在“靶点覆盖有限、脱靶毒性、多重耐药”的临床瓶颈。AK158D1作为新型双靶点ADC药物,将双特异性抗体的双重精准识别能力与强效细胞毒性载荷相结合,有望有效突破单靶点ADC药物局限。在临床前研究中,AK158D1已展现出良好的抗肿瘤活性,有望为广大肿瘤患者,尤其是标准治疗失败、不能耐受、或无可选标准治疗的难治人群,提供多元且更有效的治疗新选择。
(8)拜耳重磅药物Kerendia获批新适应症
9月17日,拜耳宣布,美国FDA批准其非甾体盐皮质激素受体拮抗剂 Kerendia™(非奈利酮,Finerenone)的新适应症,用于治疗伴有1型糖尿病(T1D)的慢性肾脏病(CKD)成人患者。这是 30多年来首个获得FDA批准用于该适应症的药物,也是非奈利酮在美国获得的第三个适应症。此前,该药已于2021年7月获批用于降低与2型糖尿病相关的CKD成人患者的多项心肾风险,并于2025年7月获批用于左心室射血分数(LVEF)≥40%的症状性慢性心力衰竭成人患者。由此,非奈利酮成为目前唯一一个获批同时覆盖1型和2型糖尿病相关慢性肾脏病的盐皮质激素受体拮抗剂。
本次获批基于FDA于2026年5月授予的优先审评资格。在中国,非奈利酮于2022年6月获批上市,用于治疗与2型糖尿病相关的慢性肾脏病成人患者;2023年3月起被正式纳入《国家基本医疗保险、工伤保险和生育保险药品目录》,价格较上市初期大幅下降近80%,显著提升了患者的用药可及性。此外,非奈利酮用于非糖尿病慢性肾脏病的注册申请已在中国和日本递交,目前尚未获批。
(9)礼来的塞普替尼片在中国获批上市
9月18日,NMPA官网显示,礼来的塞普替尼片获批上市。塞普替尼是一种强效、高选择性、口服RET酪氨酸激酶抑制剂,其胶囊剂于2020年5月首次获FDA批准上市,成为全球首个获批的高选择性RET抑制剂。2022年10月,塞普替尼胶囊剂在国内获批上市,用于治疗转染重排(RET)基因融合阳性的局部晚期或转移性非小细胞肺癌成人患者、需要系统性治疗的晚期或转移性RET突变型甲状腺髓样癌成人和12岁及以上儿童患者、以及需要系统性治疗且放射性碘难治(如果放射性碘适用)的晚期或转移性RET融合阳性甲状腺癌成人和12岁及以上儿童患者。
一项评估塞普替尼治疗携带RET基因改变的晚期实体瘤或神经系统原发性肿瘤儿科患者的疗效和安全性的I/II期研究(LIBRETTO-121研究)最新结果显示,中位随访30个月,在可评估患者(n=36)中,ORR为36%,24个月的DOR率为100%,24个月的PFS率为86%。其中,在15例RET突变型甲状腺髓样癌患者中,ORR为40%;在15例RET融合阳性甲状腺状癌患者中,ORR为33.3%。
(10)阿斯利康Efzimfotase alfa注射液在美国申报上市获受理
9月18日,阿斯利康宣布,旗下罕见病药物公司Alexion的 Efzimfotase alfa注射液 上市申请获得美国FDA受理,并被授予其优先审评资格,用于治疗2岁及以上低磷酸酯酶症(HPP)患者的治疗。今年8月,该药在中国的上市申请已获得CDE受理,并被纳入优先审评。
低磷酸血症 (HPP) 是一种罕见的慢性遗传性代谢疾病,由碱性磷酸酶 (ALP) 活性不足引起,其特征是骨矿化缺陷、钙磷调节受损以及功能障碍,例如肌肉无力、神经系统症状、全身疲劳和疼痛。依赛弗酶 α 注射液(Efzimfotase alfa,研发代号:ALXN1850)是阿斯利康开发的下一代长效酶替代疗法(ERT),如果获得批准,Efzimfotase alfa 将成为首个能够有效治疗骨骼异常和功能障碍的药物,且不受疾病发病时间的限制,并可采用便捷的双周给药方案。
1.4.2 本周全球TOP10积极/失败临床结果
(1)Contineum与强生合作的M1拮抗剂JNJ-5120在临床试验中失败
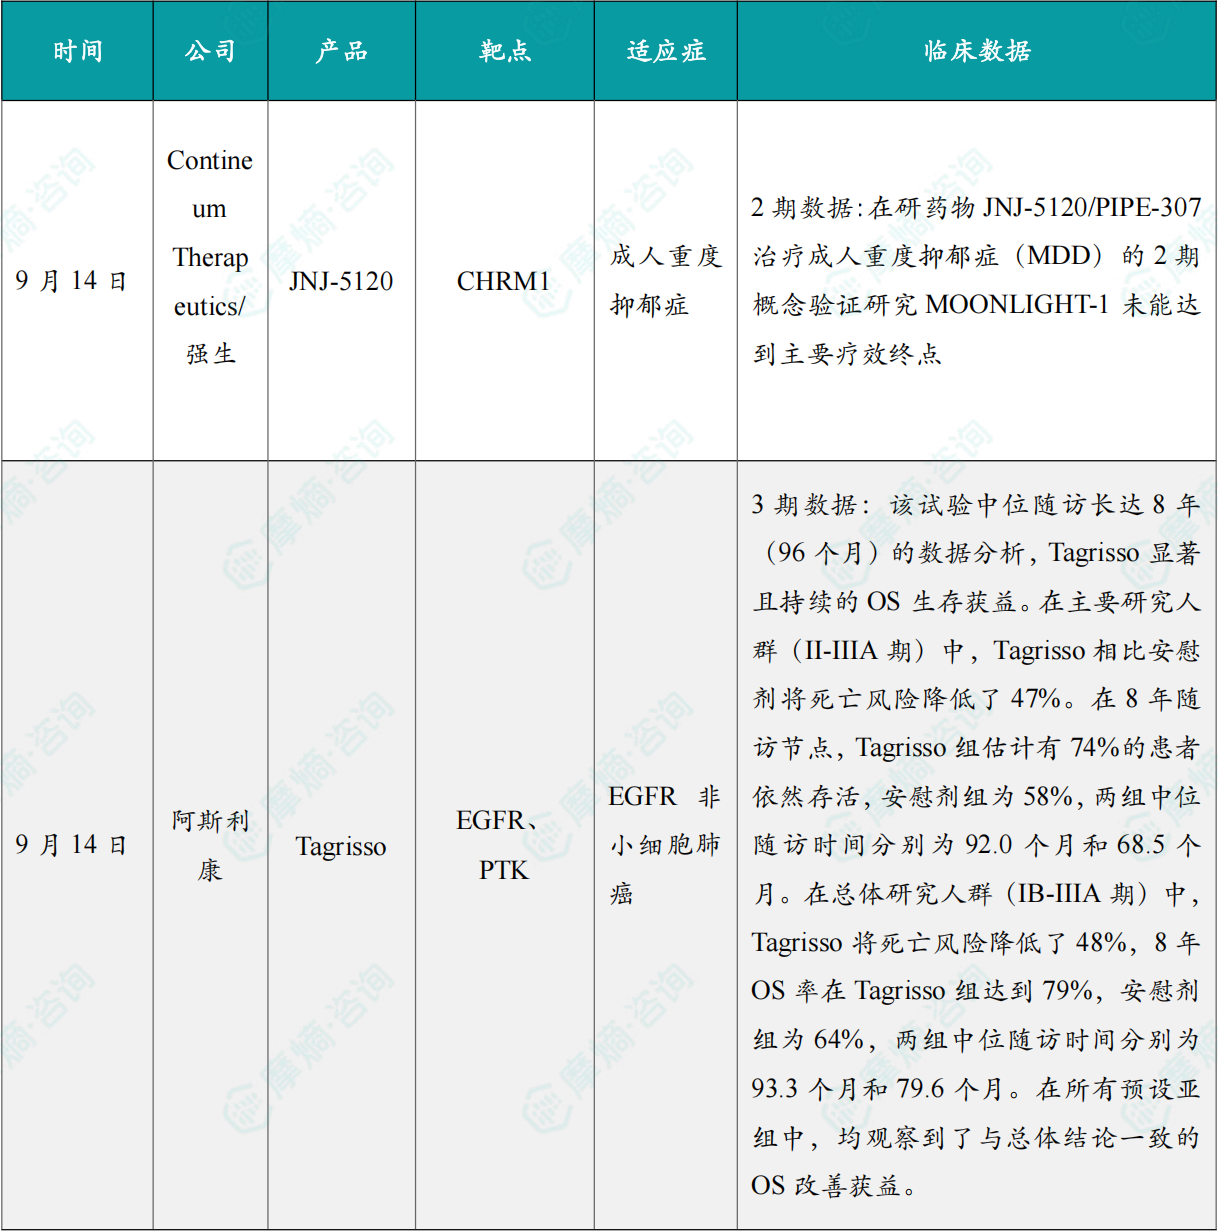
9月14日,Contineum Therapeutics宣布,其在研药物JNJ-5120/PIPE-307治疗成人重度抑郁症(MDD)的2期概念验证研究MOONLIGHT-1未能达到主要疗效终点。这是该药物继多发性硬化症试验失利后遭遇的又一挫折。在2023年时候,强生向当时名为Pipeline Therapeutics的Contineum支付了5000万美元首付款,并承诺最高达10亿美元的里程碑付款,以获取这种选择性M1受体拮抗剂的全球独家开发与商业化权益,用于开展针对复发缓解型多发性硬化症(MS)和重度抑郁症(MDD)的中期临床研究。然而,在披露多发性硬化症II期临床试验失败10个月后,Contineum公司宣布该药物针对重度抑郁症的II期MOONLIGHT-1试验同样未能达到主要终点。
这项名为MOONLIGHT-1的II期临床研究是一项随机、双盲、多中心、安慰剂对照的概念验证试验,评估了JNJ-5120/PIPE-307作为单药疗法在107名重度抑郁症成年患者中的疗效、安全性及耐受性,受试者被随机分配接受两种给药方案之一或安慰剂。该试验的主要终点是评估患者在治疗第5天时蒙哥马利-阿斯伯格抑郁评定量表(MADRS)总分较基线的改善情况对比安慰剂的效果。结果显示,第5天时,接受JNJ-5120治疗的患者在抑郁量表上的改善没能优于安慰剂。JNJ-5120/PIPE-307整体耐受性良好,没有出现新的安全信号。强生目前尚还没彻底放弃这个项目,还在继续评估包含预设探索性终点在内的完整试验数据。
(2)阿斯利康Tagrisso临床III期结果积极
9月14日,阿斯利康(AstraZeneca)公布了关键III期临床试验ADAURA的探索性总体生存期(OS)数据,同步发表于《Journal of Thoracic Oncology》。研究评估了第三代EGFR-TKI Tagrisso(奥希替尼,osimertinib)对比安慰剂,用于完全肿瘤切除后IB、II和IIIA期表皮生长因子受体突变(EGFRm)非小细胞肺癌患者的辅助治疗。
肺癌是全球癌症死亡的主要原因,约占全部癌症死亡病例的19%,其中NSCLC占80%左右。亚洲约有30%至40%的NSCLC患者携带EGFR突变。早期患者可接受手术切除,但多数患者在术后仍面临较大的复发风险。该试验中位随访长达8年(96个月)的数据分析,Tagrisso显著且持续的OS生存获益。在主要研究人群(II-IIIA期)中,Tagrisso相比安慰剂将死亡风险降低了47%。在8年随访节点,Tagrisso组估计有74%的患者依然存活,安慰剂组为58%,两组中位随访时间分别为92.0个月和68.5个月。在总体研究人群(IB-IIIA期)中,Tagrisso将死亡风险降低了48%,8年OS率在Tagrisso组达到79%,安慰剂组为64%,两组中位随访时间分别为93.3个月和79.6个月。在所有预设亚组中,均观察到了与总体结论一致的OS改善获益。
(3)Definium Therapeutics宣布lysergide广泛性焦虑障碍疗法3期试验达到主要终点
9月14日,Definium Therapeutics宣布 lysergide(DT120)口腔崩解片(ODT)治疗成人广泛性焦虑障碍(GAD)的3期Panorama研究取得积极顶线结果。研究达到主要终点及全部关键次要疗效终点。公司计划于2026年第四季度与美国FDA举行NDA申报前会议,并预计于2027年上半年递交上市申请。
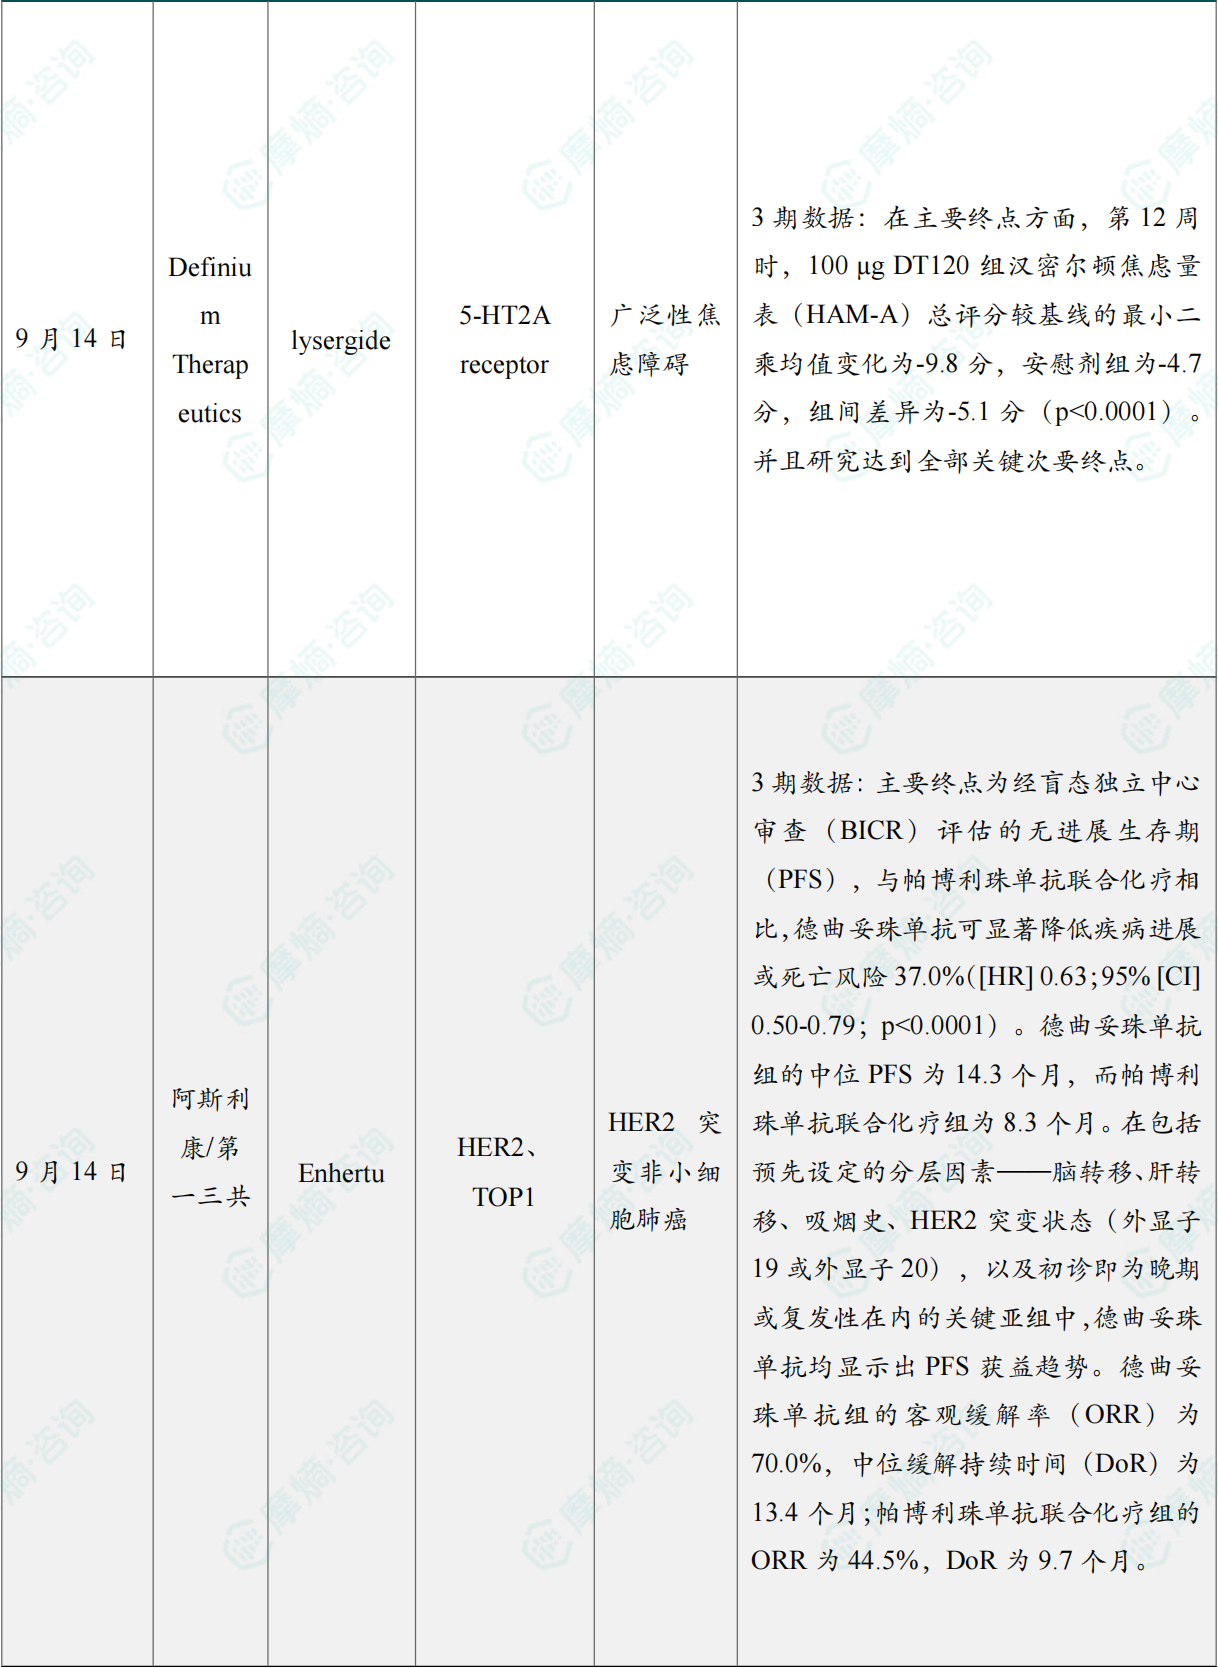
在主要终点方面,第12周时,100 µg DT120组汉密尔顿焦虑量表(HAM-A)总评分较基线的最小二乘均值变化为-9.8分,安慰剂组为-4.7分,组间差异为-5.1分(p<0.0001)。并且研究达到全部关键次要终点。DT120是一款麦角酸衍生物和经典5-羟色胺能致幻剂,为lysergide的药物制剂,主要通过部分激动5-羟色胺2A受体发挥作用。
(4)阿斯利康/第一三共发布Enhertu一线治疗NSCLC III期研究数据
9月14日,第一三共和阿斯利康公布了 Enhertu(德曲妥珠单抗)作为一线治疗方案用于不可切除的局部晚期或转移性HER2突变型非鳞状非小细胞肺癌 (NSCLC) 的III期试验 DESTINY-Lung04数据。
DESTINY-Lung04试验数据显示,在PFS这一主要终点中,与帕博利珠单抗联合化疗相比,Enhertu单药治疗显著降低了疾病进展或死亡风险37.0%(风险比=0.63;p<0.0001)。经BICR评估, Enhertu组的中位PFS为14.3个月,而帕博利珠单抗联合化疗组为8.3个月。在关键亚组中,Enhertu 均显示出良好的PFS趋势,这些亚组包括预先设定的分层因素,例如脑转移、肝转移、吸烟状况、HER2 突变状态(19号外显子或 20号外显子)以及新发或复发性疾病。Enhertu 的客观缓解率 (ORR)为 70.0%,而帕博利珠单抗联合化疗的 ORR 为 44.5%。Enhertu 的中位缓解持续时间 (DoR)为 13.4 个月,而帕博利珠单抗联合化疗的中位缓解持续时间为 9.7 个月。
(5)BioNTech与OncoC4公司公布肺癌药物III期数据
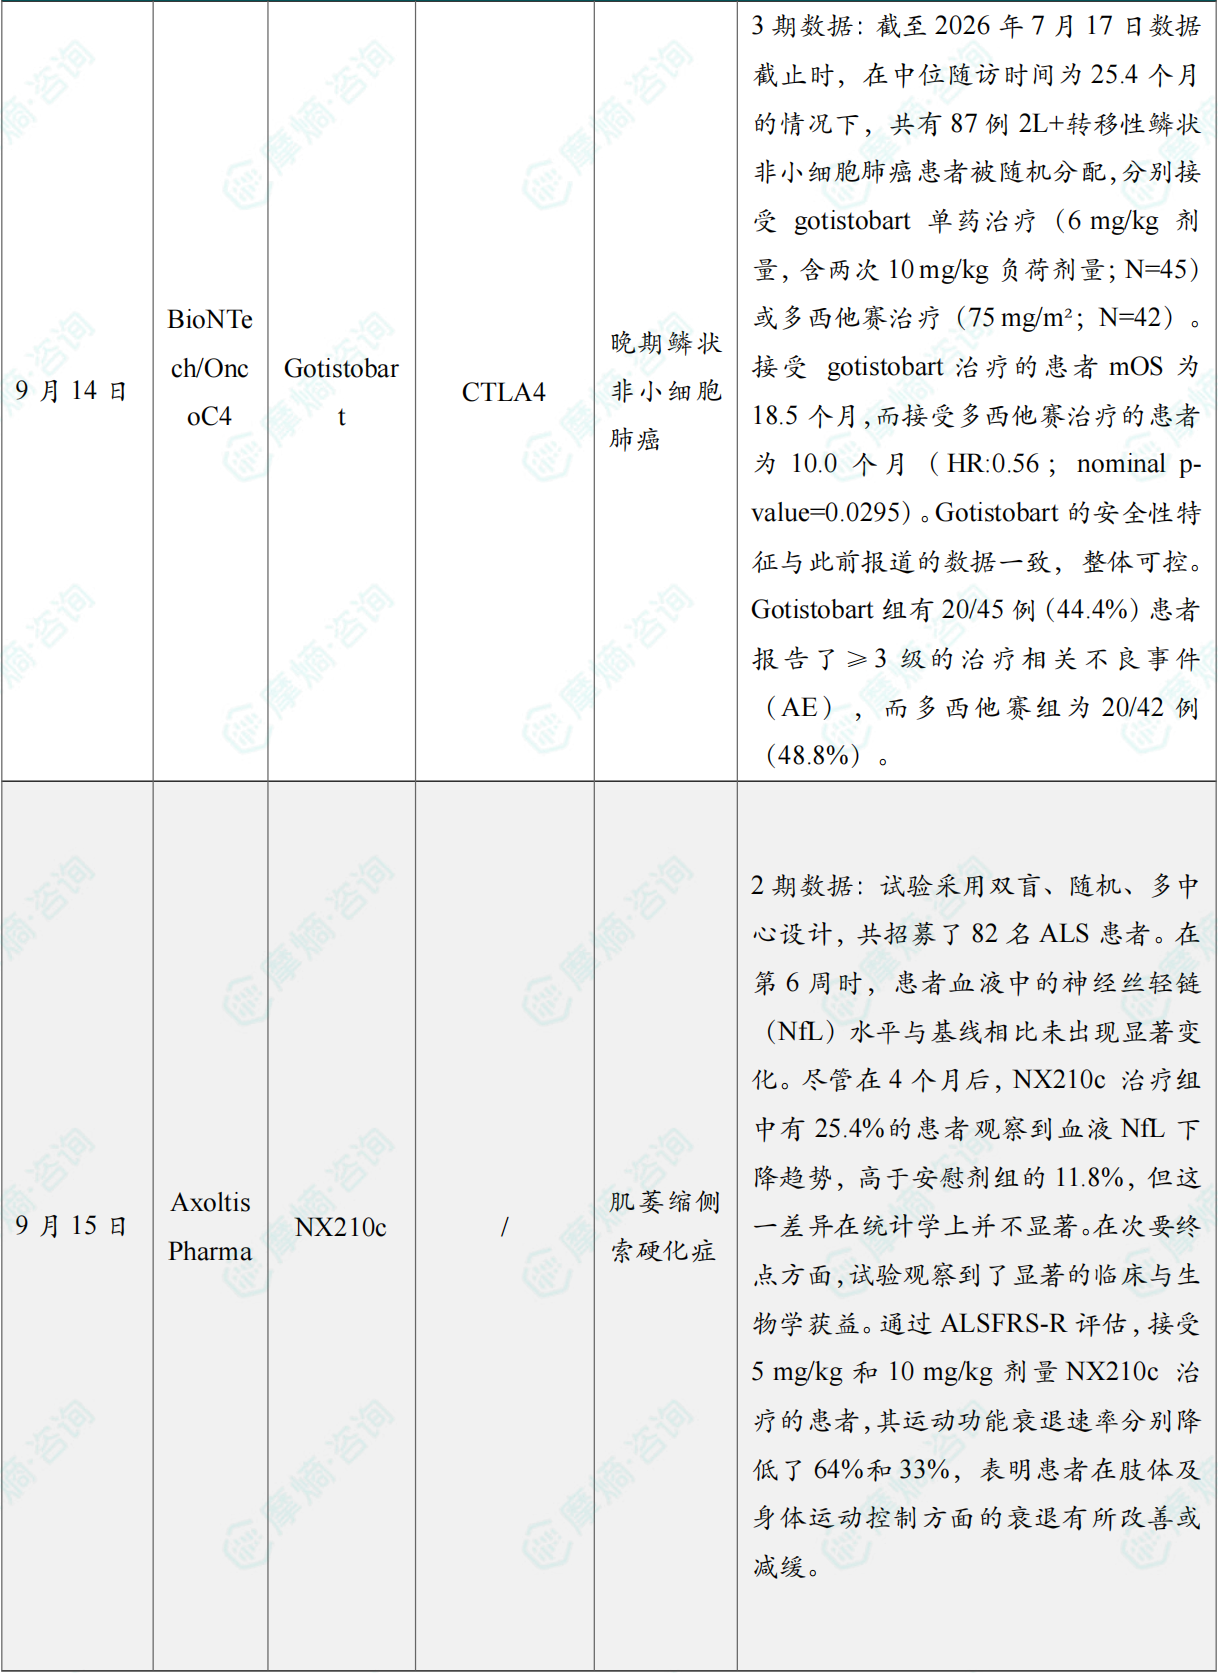
9月14日,BioNTech与OncoC4公司,公布了全球随机III期临床试验PRESERVE-003(NCT05671510)非关键性第一阶段 Gotistobart(亦称BNT316或ONC-392)的首个中位总生存期(OS)数据。数据表明,gotistobart治疗带来了具有统计学及临床意义的总生存期(OS)获益,与该患者群体的标准疗法化疗相比,生存期翻了近一倍。
Gotistobart是一种研究性靶向CTLA-4的免疫疗法,旨在选择性耗竭肿瘤微环境内的调节性T细胞(Tregs)并恢复抗肿瘤免疫活性。Gotistobart于2022年获得美国食品药品监督管理局(FDA)授予的用于治疗既往抗PD-(L)1治疗进展的转移性NSCLC患者的快速通道资格,并于2025年获得用于治疗肺鳞癌患者的孤儿药资格。该候选药物还于2025年获得中国国家药品监督管理局(NMPA)授予的突破性治疗药物资格。
(6)Axoltis Pharma的罕见病药物NX210c II期临床失败
9月15日,法国生物公司Axoltis Pharma宣布,其用于治疗肌萎缩侧索硬化症(ALS)的合成肽候选药物NX210c在2期临床试验中未达到主要终点,但公司仍将凭借次要终点的积极表现继续推进该药的研究。
该2期临床试验在法国开展,采用双盲、随机、多中心设计,共招募了82名ALS患者。在第6周时,患者血液中的神经丝轻链(NfL)水平与基线相比未出现显著变化。尽管在4个月后,NX210c治疗组中有25.4%的患者观察到血液NfL下降趋势,高于安慰剂组的11.8%,但这一差异在统计学上并不显著。在次要终点方面,试验观察到了显著的临床与生物学获益。通过ALSFRS-R评估,接受5 mg/kg和10 mg/kg剂量NX210c治疗的患者,其运动功能衰退速率分别降低了64%和33%,表明患者在肢体及身体运动控制方面的衰退有所改善或减缓。
(7)Vera宣布IgA肾病新药Trutakna 3期最终分析达到全部预设终点
9月15日,Vera Therapeutics宣布,评估 Trutakna(atacicept)治疗具有疾病进展风险的成人原发性免疫球蛋白A肾病(IgAN)的3期ORIGIN 3试验最终疗效分析达到全部预设终点。此次分析纳入428例患者。公司计划于2026年第四季度向美国FDA提交补充生物制品许可申请(sBLA),寻求将Trutakna由加速批准转为完全批准。
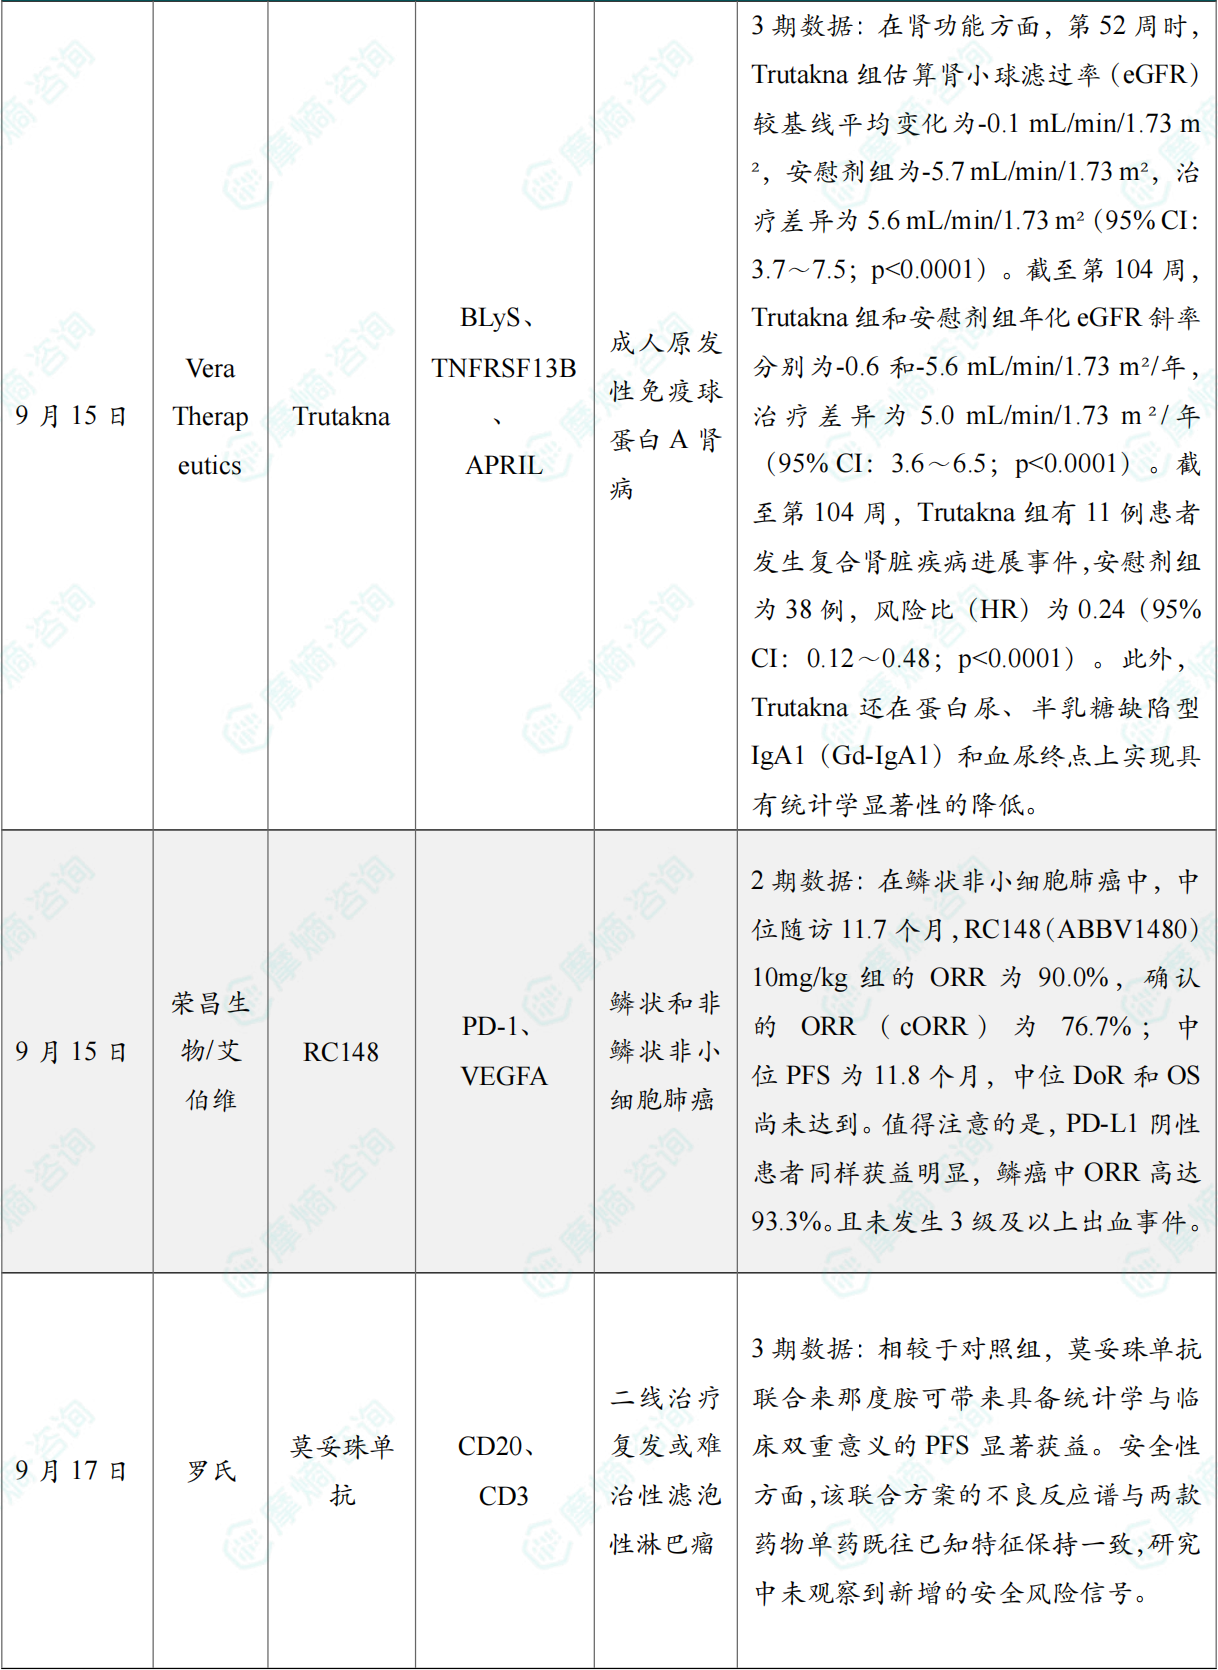
在肾功能方面,第52周时,Trutakna组估算肾小球滤过率(eGFR)较基线平均变化为-0.1 mL/min/1.73 m²,安慰剂组为-5.7 mL/min/1.73 m²,治疗差异为5.6 mL/min/1.73 m²(95% CI:3.7~7.5;p<0.0001)。截至第104周,Trutakna组和安慰剂组年化eGFR斜率分别为-0.6和-5.6 mL/min/1.73 m²/年,治疗差异为5.0 mL/min/1.73 m²/年(95% CI:3.6~6.5;p<0.0001)。截至第104周,Trutakna组有11例患者发生复合肾脏疾病进展事件,安慰剂组为38例,风险比(HR)为0.24(95% CI:0.12~0.48;p<0.0001)。此外,Trutakna还在蛋白尿、半乳糖缺陷型IgA1(Gd-IgA1)和血尿终点上实现具有统计学显著性的降低。
Trutakna是一款同时抑制B细胞活化因子(BAFF)和增殖诱导配体(APRIL)的可溶性重组融合蛋白,通过结合BAFF和APRIL抑制B细胞活化及相关自身抗体产生。该药已于2026年7月获得美国FDA加速批准,用于降低具有疾病进展风险的成人原发性IgAN患者的蛋白尿。
(8)荣昌生物PD-1/VEGF双抗公布一线肺癌临床数据
9 月 15 日,荣昌生物与艾伯维联合开发的 PD-1/VEGF 双抗 RC148(ABBV1480)一线治疗鳞状和非鳞状非小细胞肺癌的 II 期临床数据(RC148-C002,NCT06883630)以口头报告形式在世界肺癌大会(WCLC)大会惊艳亮相。RC148(ABBV1480)是荣昌生物自主研发的一款差异化设计的四价 PD-1/VEGF 双特异性抗体。
RC148-C002是一项在中国开展的多中心、开放性II期临床试验,旨在评价 RC148(ABBV1480)联合化疗用于一线治疗局部晚期或转移性非小细胞肺癌(NSCLC)的有效性、安全性、药代动力学特征。截至2026年6月22日,该研究共入组了61例鳞状非小细胞肺癌患者和60例非鳞状非小细胞肺癌患者。结果显示,RC148(ABBV1480)联合化疗显示出了明确临床疗效和良好安全性。
在鳞状非小细胞肺癌中,中位随访 11.7 个月,RC148(ABBV1480)10mg/kg 组的 ORR 为 90.0%,确认的 ORR(cORR)为 76.7%;中位 PFS 为 11.8 个月,中位 DoR 和 OS尚未达到。值得一提的是,PD-L1 阴性(TPS<1%)患者 ORR 高达 93.3%,确认的 ORR 为 86.7%;年龄亚组分析显示,≥65 岁患者的 ORR 为 90.0%,确认的 ORR 为 85.0%,表明该方案疗效不受年龄限制,各年龄人群均获得深度且一致的肿瘤缓解。在非鳞状非小细胞肺癌中,中位随访 12.3 个月,RC148(ABBV1480)10mg/kg 组的 ORR 为 76%,确认的 ORR 为 72.4%;中位 DoR 尚不成熟,中位 PFS 为 11.1 个月,中位 OS 尚未达到。亚组分析显示,PD-L1 阴性(TPS<1%)患者的 ORR 为 71.4%,确认的 ORR 为 64.3%;年龄亚组中,≥65 岁患者 ORR 为 100%,确认的 ORR 为 92.9%,表明该方案疗效在非鳞状非小细胞肺癌中同样不受年龄限制。安全性方面,两个队列的 10mg/kg 剂量组均未发生≥3 级出血事件;常见治疗相关不良事件(TRAEs)主要为1-2级。
(9)罗氏宣布莫妥珠单抗一项III期研究达到PFS主要终点
9月17日,罗氏宣布莫妥珠单抗(商品名:Lunsumio)联合来那度胺二线治疗复发或难治性(R/R)滤泡性淋巴瘤(FL)的III期CELESTIMO研究达到了主要终点。
Lunsumio(莫妥珠单抗)是一种首创的CD20 x CD3 T 细胞结合双特异性抗体,已获批用于治疗三线或更晚期复发或难治性滤泡性淋巴瘤(FL)成人患者,有静脉注射和皮下注射(Lunsumio VELO™)两种剂型。
该研究是一项随机、多中心、开放标签临床试验,评估了莫妥珠单抗对比联合来那度胺对比利妥昔单抗联合来那度胺治疗至少接受过一线治疗的R/R FL患者的有效性和安全性。研究的主要终点是无进展生存期(PFS)。结果显示,PFS取得了具有统计学意义和临床意义的显著改善。总生存期(OS)数据在中期分析时仍未成熟。莫妥珠单抗+来那度胺组合的安全性特征与各自单药已知的特征一致,未发现新的安全性信号。2025年11月,罗氏第一次公布CELESTIMO研究的数据,数据截止时间为2025年6月9日。结果显示,54例患者接受治疗后,中位随访12.7个月时,客观缓解率(ORR)达到96.3%(52/54),实现完全缓解(CR)的患者比例达到87.0%(47/54)。2026年5月,罗氏第二次更新数据,数据截止时间为2026年1月12日。结果显示,中位随访20.0个月时,ORR保持96.3%,CR比例提高至88.9%(48/54);DOR、PFS、OS达到18个月的患者比例分别为88.2%、85.0%、92.3%。
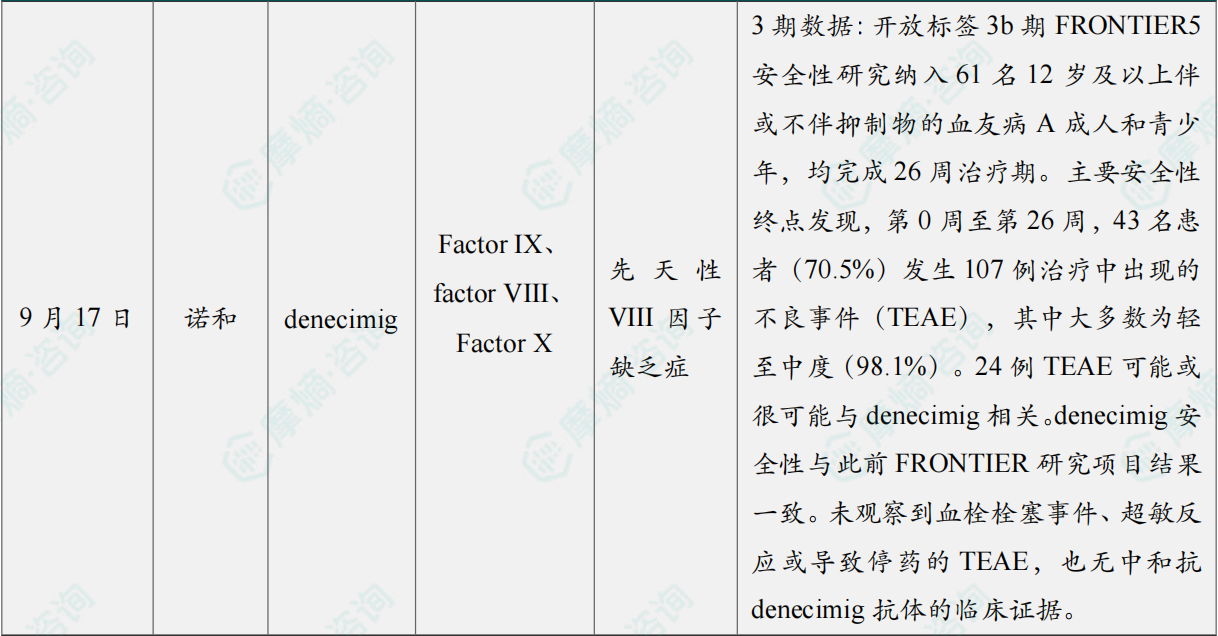
(10)诺和诺德宣布denecimig临床III期结果
9月17日,Novo宣布,在研denecimig的3b期FRONTIER5研究26周结果显示,在12岁及以上伴或不伴抑制物的血友病A青少年和成人中,从emicizumab瓶和注射器注射系统直接转换为皮下denecimig笔式注射器,无需洗脱期或denecimig负荷剂量,耐受良好。大多数患者偏好denecimig笔式注射器并认为其更易使用,这是通过血友病设备操作和偏好评估(HDHPA)作为支持性次要终点测量的。此外,探索性结果显示,凝血酶峰值高度增加至正常范围,并在26周内持续,所有给药频率从emicizumab转换为denecimig后均未观察到过度凝血的临床证据。
开放标签3b期FRONTIER5安全性研究纳入61名12岁及以上伴或不伴抑制物的血友病A成人和青少年,均完成26周治疗期。主要安全性终点发现,第0周至第26周,43名患者(70.5%)发生107例治疗中出现的不良事件(TEAE),其中大多数为轻至中度(98.1%)。24例TEAE可能或很可能与denecimig相关。denecimig安全性与此前FRONTIER研究项目结果一致。未观察到血栓栓塞事件、超敏反应或导致停药的TEAE,也无中和抗denecimig抗体的临床证据。目前denecimig的生物制品许可申请(BLA)正在美国FDA审评中,用于成人和儿童伴或不伴抑制物血友病A患者的常规预防,以预防或减少出血发作频率,给药频率为每周一次、每两周一次或每月一次。
同期事件:
1. 2026年第38周09.14-09.20国内创新药/改良型新药申请临床/获批临床/申请上市/获批上市数据分析
2. 2026年第38周09.14-09.20国内仿制药/生物类似物申报/审批数据分析
3. 2026年第38周09.14-09.20国内医药大健康行业政策法规汇总
以上内容均来自{ 摩熵咨询医药行业观察周报(2026.09.14-2026.09.20) },如需查看或下载完整版报告,可点击!



收藏
登录后参与评论
暂无评论