








1.4.1 本周全球TOP10创新药研发进展
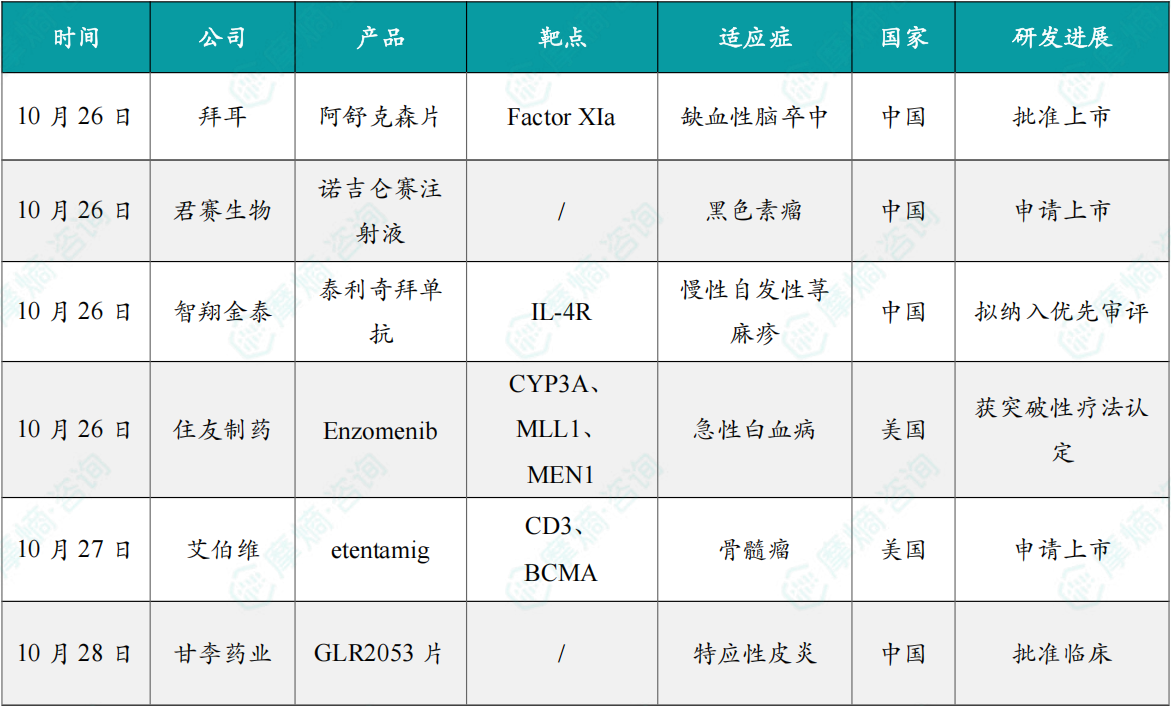
(1)拜耳1类新药阿舒克森片在中国获批上市
10月26日,拜耳宣布,国家药品监督管理局(NMPA)已批准全球首个(First-in-class)活化凝血因子XI(FXIa)抑制剂 舒华博(阿舒克森片)用于降低缺血性卒中或高风险短暂性脑缺血发作(TIA)成人患者的卒中风险,不包括心源性栓塞型卒中患者。拜耳舒华博(阿舒克森片)上市申请获得优先审评资格,从受理到获批历时约半年时间,在中国获得全球首批。
此次批准基于全球关键性III期OCEANIC-STROKE研究的积极数据。该研究是首个成功完成并取得阳性结果的FXIa抑制剂III期卒中研究。FXIa位于内源性凝血通路的关键环节,主要参与病理性血栓的形成和扩增,而对正常生理性止血的影响相对有限。阿舒克森通过选择性抑制FXIa,旨在突破传统强化抗栓治疗中“增强疗效往往伴随出血增加”的临床困境,在现有抗血小板治疗基础上提供额外保护。
(2)君赛生物首个创新药诺吉仑赛申报上市
10月26日,CDE官网显示,君赛生物诺吉仑赛上市申请获得受理,用于既往接受过至少两种系统治疗(含PD-1抗体)失败的不可切除或转移性黑色素瘤患者。
诺吉仑赛注射液(GC101)是依托君赛生物自主开发的DeepTIL™细胞富集扩增平台开发而成,是公司研发进度最快的TIL疗法管线,也是全球首款无需高强度清淋化疗、无需IL-2给药的TIL疗法。
2026年6月,君赛生物在美国临床肿瘤学会(ASCO)年会上,以LBA口头报告形式首次公布诺吉仑赛治疗晚期黑色素瘤的关键II期研究结果。
(3)智翔金泰IL-4Rα单抗拟纳入优先审评
10月26日,CDE官网公示显示,智翔金泰申报的1类新药泰利奇拜单抗注射液(皮下注射)拟纳入优先审评,针对适应症为慢性自发性荨麻疹。公开资料显示,这是一款IL-4Rα抗体药物。该产品用于慢性自发性荨麻疹适应症的3期临床试验已经达到了主要终点指标。泰利奇拜单抗注射液是一款由智翔金泰自主研发的重组全人源抗IL-4Rα单克隆抗体,作用靶点为IL-4Rα。
据智翔金泰此前新闻稿介绍,目前,泰利奇拜单抗注射液的研发已取得多项进展。除慢性自发性荨麻疹适应症以外,其成人季节性过敏性鼻炎适应症和成人中、重度特应性皮炎适应症以及慢性鼻窦炎伴鼻息肉适应症均处于新药上市申请审评阶段,另有多个适应症处于不同临床试验阶段。
(4)住友制药宣布口服menin抑制剂获FDA突破性疗法认定
10月26日,住友制药(Sumitomo Pharma)宣布,美国FDA授予在研口服menin抑制剂 enzomenib(DSP-5336)突破性疗法认定,用于治疗携带KMT2A重排的复发或难治性急性白血病患者。该药此前已获得FDA快速通道资格,此次突破性疗法认定将为其后续临床开发及监管审评提供更多支持。
Enzomenib是一款口服小分子药物,通过抑制menin蛋白与赖氨酸甲基转移酶2A(KMT2A)蛋白之间的相互作用发挥抗白血病作用。Menin是一种参与调控基因表达和细胞生长的支架蛋白。在携带KMT2A重排或NPM1突变的白血病细胞中,menin相关蛋白相互作用可维持异常的致癌基因表达。Enzomenib通过阻断这一相互作用,下调白血病相关致癌基因的表达,促进白血病细胞分化,从而抑制肿瘤生长。
(5)艾伯维BCMA/CD3双抗提交FDA上市申请
10月27日,艾伯维(AbbVie)宣布,已向美国FDA提交靶向B细胞成熟抗原(BCMA)和CD3的双特异性抗体etentamig(ABBV-383)的BLA,寻求批准其治疗复发或难治性多发性骨髓瘤成人患者。
该申请基于全球3期CERVINO研究的积极结果,研究同时达到客观缓解率和无进展生存期两项主要终点。根据此前公布的3期CERVINO研究结果,etentamig组和对照组的ORR分别为74.0%和45.7%。与对照组相比,etentamig使疾病进展或死亡风险降低60%。两项主要终点均达到统计学显著性。安全性方面,在接受单次阶梯递增剂量的患者中,细胞因子释放综合征(CRS)发生率为28.3%,均为1级或2级,未报告3级及以上事件。不过,etentamig组3级或4级感染的发生率为27.7%,仍需在后续研究和临床应用中持续关注。
(6)甘李药业蛋白降解1类新药获批临床
10月28日,甘李药业宣布,公司自主研发的STAT6蛋白降解靶向嵌合体(PROTAC)创新药GLR2053片已正式获得中国国家药品监督管理局(CDE)药物临床试验批准,拟用于治疗特应性皮炎,给药途径为口服。
据甘李药业新闻稿介绍,STAT6靶向蛋白降解靶向嵌合体药物一端可识别并特异性地结合到目标蛋白STAT6,另外一端结合E3泛素连接酶CRBN并拉近其与STAT6靶蛋白的距离,形成STAT6-PROTAC-CRBN三元复合物,使STAT6被泛素化标记并被蛋白酶体降解。现有的临床前研究显示,GLR2053片具有较好的有效性与安全性,展现出突出的临床价值与开发前景。
(7)恒瑞医药重磅ADC又一适应症申报上市
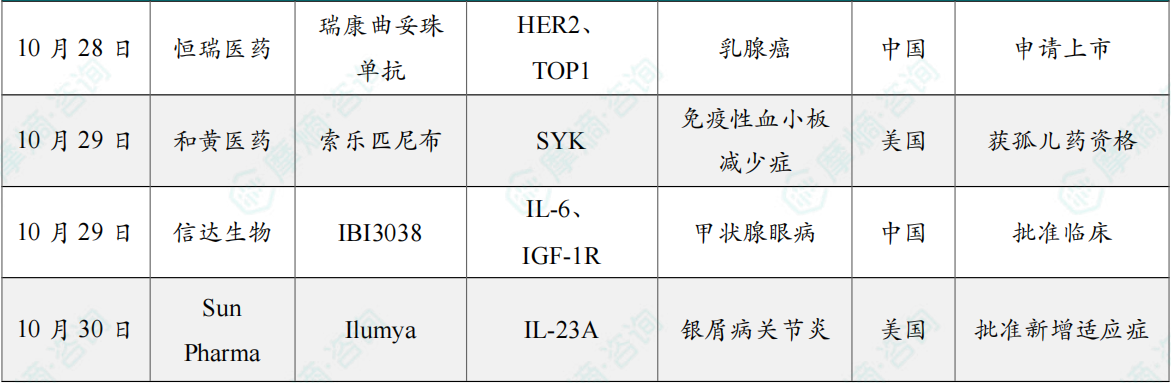
10月28日,CDE官网公示,恒瑞医药瑞康曲妥珠单抗的一项新适应症上市申请获得受理。根据该药的研究进度推测,本次申报的新适应症可能为HER2阳性复发或转移性乳腺癌一线治疗。这是瑞康曲妥珠单抗在国内申报的第5项适应症上市申请。
2026年8月,恒瑞宣布瑞康曲妥珠单抗在用于HER2阳性复发或转移性乳腺癌一线治疗的关键Ⅲ期临床研究(研究代号:SHR-A1811-307)预设期中分析中,达到研究的主要终点。SHR-A1811-307研究为一项多中心、随机、开放、阳性对照Ⅲ期临床试验,旨在比较瑞康曲妥珠单抗联合或不联合帕妥珠单抗 vs 多西他赛联合曲妥珠单抗、帕妥珠单抗(THP)方案在复发/转移阶段未接受过系统性抗肿瘤治疗的HER2阳性乳腺癌患者中的有效性和安全性。
(8)和黄医药宣布索乐匹尼布获FDA孤儿药资格
10月29日,和黄医药宣布索乐匹尼布获美国FDA授予孤儿药资格,用于治疗原发免疫性血小板减少症。免疫性血小板减少症是一种导致出血风险增加的自身免疫疾病。
索乐匹尼布是一种探索性的新型、选择性的口服小分子Syk抑制剂。Syk作为B细胞受体和Fc受体信号传导通路中的一个关键蛋白,是多种亚型的B细胞淋巴瘤及自身免疫疾病的成熟治疗靶点。在中国,索乐匹尼布用于治疗原发免疫性血小板减少症以及温抗体型自身免疫性溶血性贫血的两项新药上市申请,目前正在中国国家药品监督管理局(NMPA)的审评中。这两项申请分别是基于关键性ESLIM-01研究及ESLIM-02研究的积极数据。
(9)信达眼科双抗新药IBI3038首次获批临床
10月29日,中国国家药监局药品审评中心(CDE)官网公示显示,信达生物1类新药IBI3038获得临床试验默示许可,拟开发治疗甲状腺眼病。根据信达生物公开资料,这是一种靶向IGF-1R与IL-6的双特异性抗体在研新药。该分子以其创新设计,同时阻断纤维化和炎性通路,旨在解决临床中纤维化相关自身免疫性疾病的未满足需求。
临床前研究表明IBI3038高效且协同地抑制IGF-1R和顺式及反式IL-6信号,其IGF-1R抑制活性强于替妥尤单抗。在人肺部或皮肤来源的成纤维细胞中,IBI3038明显抑制IL-6和IGF-1刺激的透明质酸分泌和细胞增殖。此外,在多能干细胞来源的肺类器官中,IBI3038显著逆转博来霉素诱导的肺泡塌陷以及胶原沉积,抑制纤维化生长,药效显著强于IL-6单抗。在动物实验中,同时阻断IGF-1R和IL-6强效抑制皮肤及肺部纤维化生成而单独抑制IGF-1R或IL-6均未观察到类似作用。
(10)IL-23抑制剂获FDA批准新增适应症
10月30日,Sun Pharma宣布,美国FDA批准白细胞介素-23(IL-23)抑制剂 Ilumya(tildrakizumab)的补充生物制品许可申请(sBLA),用于治疗活动性银屑病关节炎成人患者。
此次批准基于全球3期INSPIRE-1和INSPIRE-2研究的积极结果。两项研究均为随机、双盲、安慰剂对照试验,评估Ilumya(100 mg)治疗活动性银屑病关节炎的疗效与安全性。两项研究均达到主要终点,即第24周美国风湿病学会20%改善应答标准(ACR20)的患者比例。与对照组相比,Ilumya组达到ACR20应答的患者比例显著提高。INSPIRE-1纳入了既往接受过抗肿瘤坏死因子(TNF)药物治疗的患者,INSPIRE-2则评估未接受过抗TNF药物治疗的患者。两项研究获得积极结果,为Ilumya应用于不同治疗背景的银屑病关节炎患者提供了临床依据。安全性方面,研究结果与该药此前在斑块状银屑病患者中观察到的安全性特征一致,未发现新的安全性信号。
1.4.2 本周全球TOP10积极/失败临床结果
(1)映恩生物与BioNTech公布乳腺癌III期顶线结果
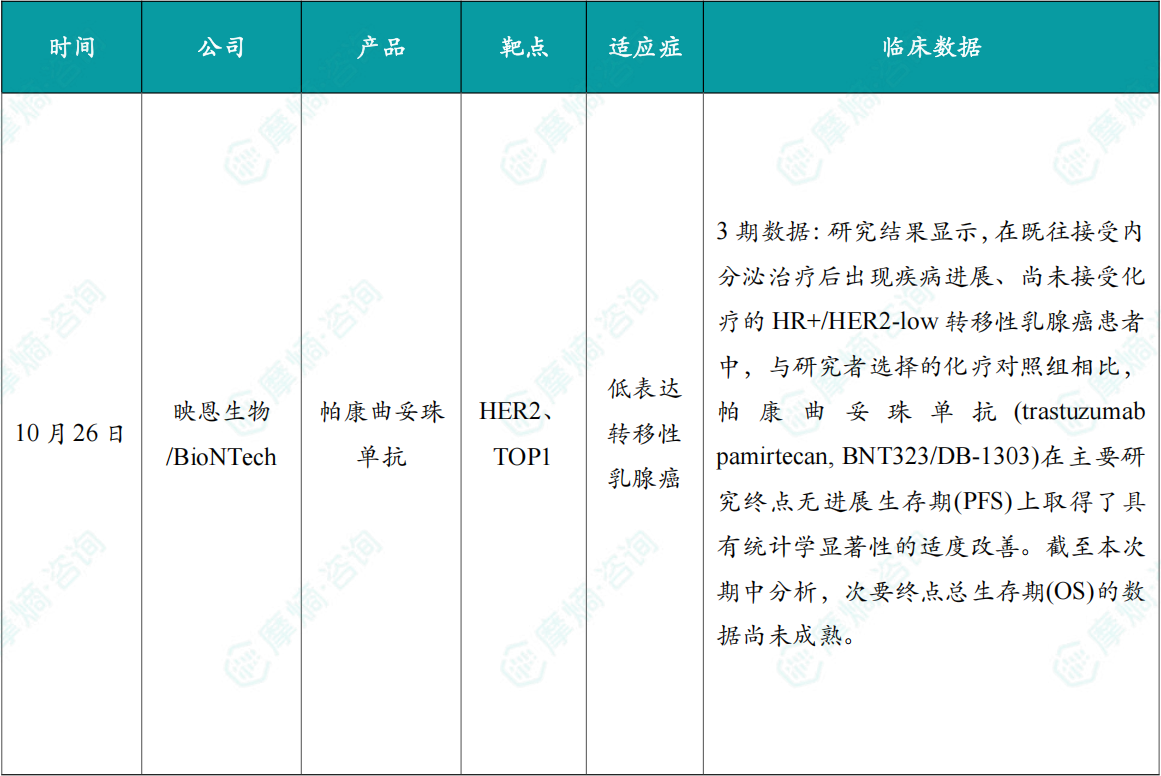
10月26日,映恩生物与BioNTech共同宣布,双方合作开发的靶向HER2的抗体偶联药物帕康曲妥珠单抗(trastuzumab pamirtecan,BNT323/DB-1303)在DYNASTY-Breast02全球III期临床试验中达到主要研究终点。
研究结果显示,在既往接受内分泌治疗后出现疾病进展、尚未接受化疗的HR+/HER2-low转移性乳腺癌患者中,与研究者选择的化疗对照组相比,帕康曲妥珠单抗(trastuzumab pamirtecan, BNT323/DB-1303)在主要研究终点无进展生存期(PFS)上取得了具有统计学显著性的适度改善。截至本次期中分析,次要终点总生存期(OS)的数据尚未成熟。研究整体安全性特征与既往临床试验基本一致,未观察到新的安全性信号。研究中间质性肺病(ILD)的总体发生率略高于帕康曲妥珠单抗既往临床试验,观察到的ILD事件绝大多数为1级或2级,少数患者报告了3-5级事件。
(2)默沙东/科伦博泰发布重磅ADC首个全球3期数据
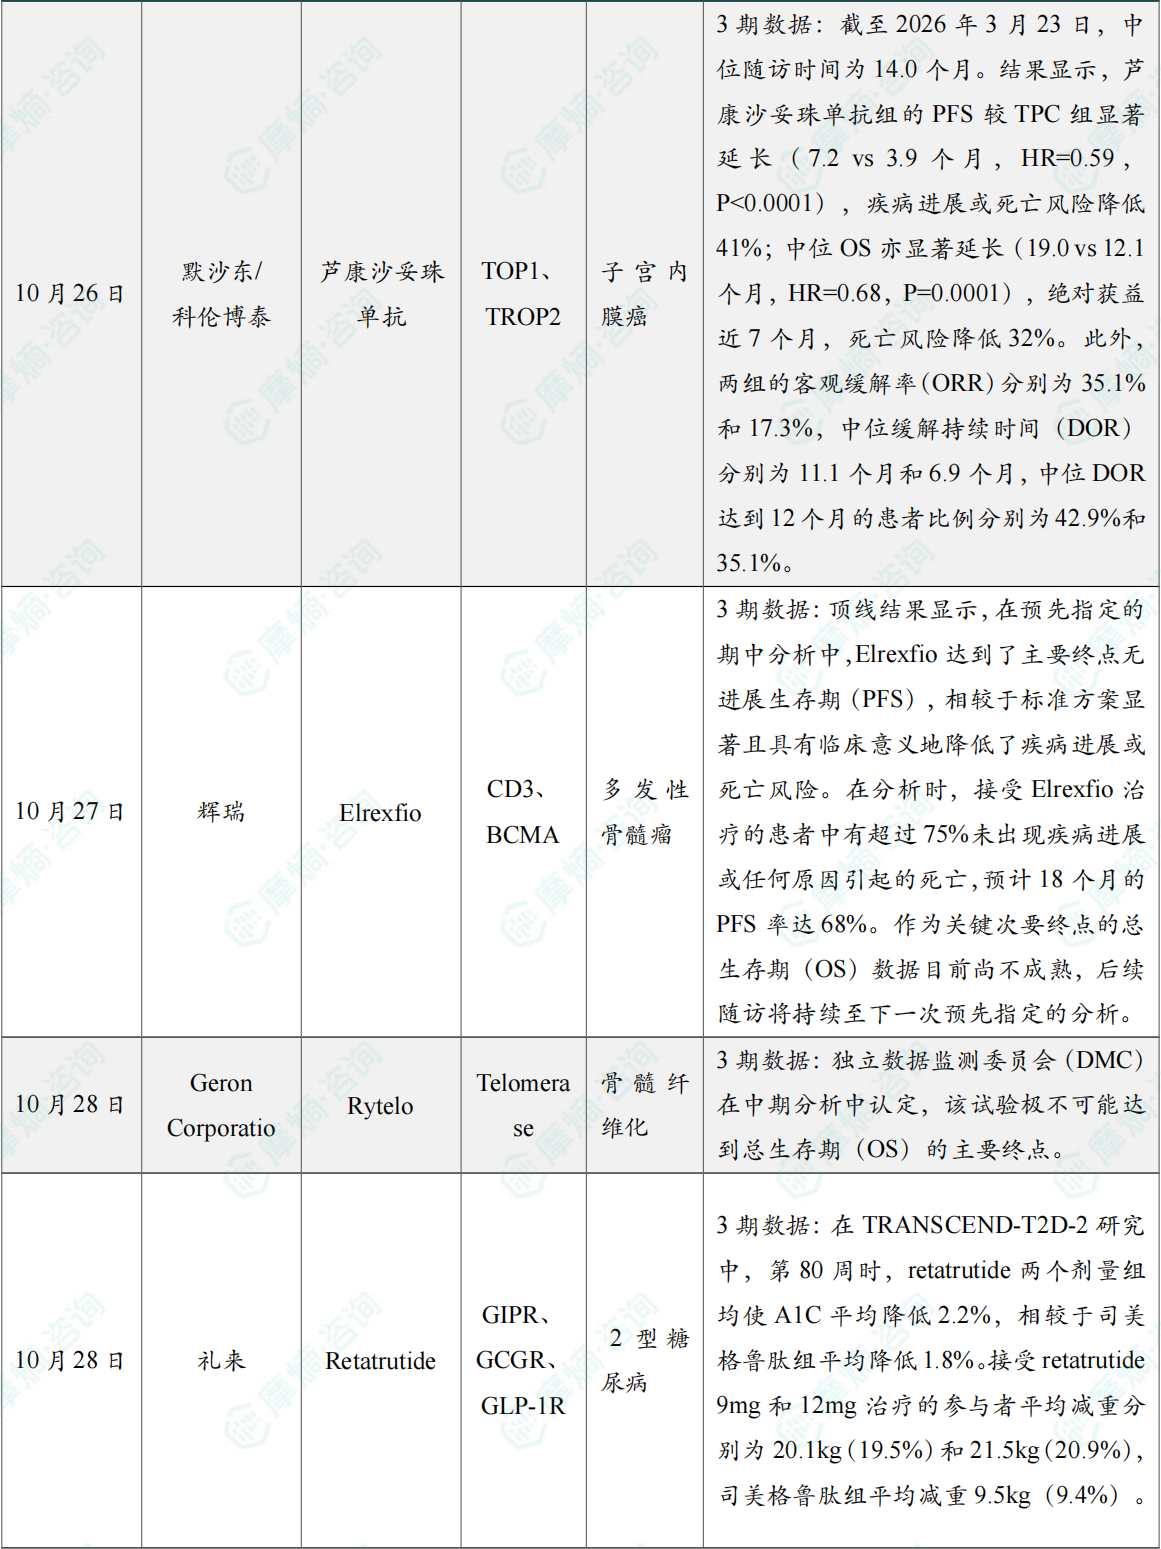
10月26日,默沙东公布了芦康沙妥珠单抗(Sac-TMT)的首个全球III期研究(TroFuse-005/ENGOT-en23/GOG-3095)数据。其Ⅲ期TroFuse-005研究结果以口头报告形式公布。该研究针对既往接受过治疗的晚期或复发性子宫内膜癌(EC)患者。
据公开资料,这是芦康沙妥珠单抗首个公开读出结果的全球Ⅲ期研究。数据显示,与医生选择的治疗方案(TPC)相比,芦康沙妥珠单抗在无进展生存期(PFS)和总生存期(OS)两项主要终点上均取得显著改善,客观缓解率(ORR)也更高。截至2026年3月23日,中位随访时间为14.0个月。与TPC组相比,sac-TMT组的 PFS为7.2个月(vs 3.9个月;HR=0.59;P<0.0001),OS为19个月(vs 12.1个月;HR=0.68;P=0.0001);ORR也显著优于TPC组,分别为 35.1%和17.3%。安全性方面,sac-TMT组和TPC组分别有54.4%和41.4%的患者发生≥3级治疗相关不良事件 (TRAE),其中贫血在两组中均最为常见(分别为20.8% 和13.4%)。两组患者的整体健康状况/生活质量均维持在较高水平。
(3)辉瑞双特异性抗体Elrexfio临床III期成功
10月27日,辉瑞(Pfizer)宣布,BCMA/CD3的双特异性抗体 Elrexfio(elranatamab)在一项名为MagnetisMM-32的III期临床试验中取得积极结果。对于此前至少接受过一种包含抗CD38疗法和 来那度胺(lenalidomide)方案治疗的复发或难治性多发性骨髓瘤(RRMM)成年患者,Elrexfio的表现显著优于现有标准治疗方案。这是该药物今年获得的第二次III期临床试验成功。
MagnetisMM-32研究顶线结果显示,在预先指定的期中分析中,Elrexfio达到了主要终点无进展生存期(PFS),相较于标准方案显著且具有临床意义地降低了疾病进展或死亡风险。在分析时,接受Elrexfio治疗的患者中有超过75%未出现疾病进展或任何原因引起的死亡,预计18个月的PFS率达68%。作为关键次要终点的总生存期(OS)数据目前尚不成熟,后续随访将持续至下一次预先指定的分析。辉瑞表示,相关研究结果将与全球卫生监管机构共享,详细结果将在未来的医学会议上展示。
(4)Geron宣布终止端粒酶抑制剂Rytelo用于骨髓纤维化的3期临床试验
10月28日,Geron Corporation决定终止 Rytelo(imetelstat)治疗JAK抑制剂复发/难治性骨髓纤维化(myelofibrosis)的3期IMpactMF临床试验。
独立数据监测委员会(DMC)在中期分析中认定,该试验极不可能达到总生存期(OS)的主要终点。IMpactMF试验共纳入327例中高危(中危-2或高危)骨髓纤维化患者,这些患者的疾病在接受JAK抑制剂治疗后复发或表现为难治。研究将患者随机分配至Rytelo治疗组或最佳可用治疗组。Geron表示,试验未发现新的安全性信号,不会改变Rytelo已知的安全性特征,也无需增加额外监测。详细研究结果将在未来公布。
(5)礼来公布retatrutide头对头3期临床研究结果
10月28日,礼来公司公布了TRANSCEND-T2D-2研究的积极顶线结果。该研究为一项头对头3期临床研究,在2型糖尿病成人参与者中比较retatrutide与司美格鲁肽注射液2mg的有效性和安全性。
研究结果显示,第80周时,retatrutide两个剂量组均使A1C平均降低2.2%,相较于司美格鲁肽组平均降低1.8%。接受retatrutide 9mg和12mg治疗的参与者平均减重分别为20.1kg(19.5%)和21.5kg(20.9%),司美格鲁肽组平均减重9.5kg(9.4%)。此外,与司美格鲁肽相比,retatrutide还在部分心血管风险因素方面显示出更大幅度的改善,包括非高密度脂蛋白胆固醇、甘油三酯及收缩压。
Retatrutide是一种处于研发阶段的每周一次给药的三激素受体激动剂,可激活人体内葡萄糖依赖性促胰岛素多肽(GIP)、胰高糖素样肽-1(GLP-1)和胰高糖素受体。礼来正在开展多项3期临床试验,以评估retatrutide在肥胖和伴有至少一种体重相关医学问题的超重、2型糖尿病、膝关节骨关节炎疼痛、中重度阻塞性睡眠呼吸暂停(OSA)、慢性腰痛、心血管和肾脏结局,以及代谢功能障碍相关脂肪性肝病中的潜在有效性和安全性。
(6)Genmab宣布在研双特异性抗体组合疗法3期结果积极
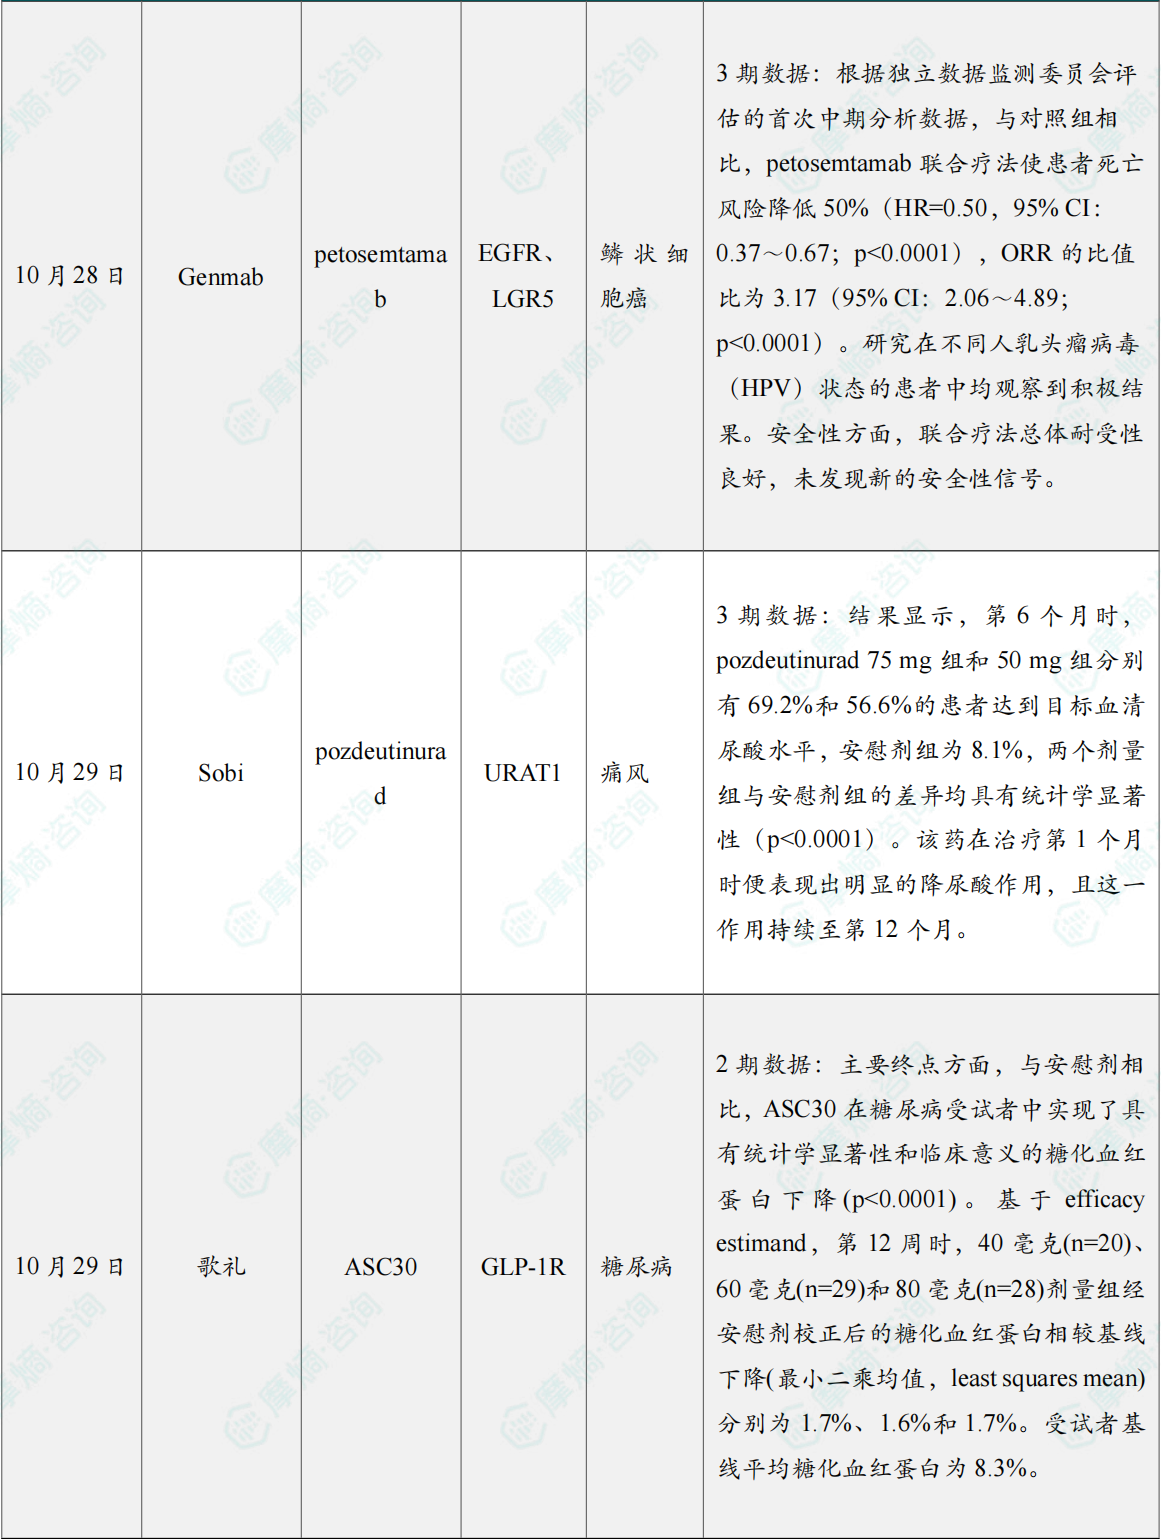
10月28日,Genmab宣布,其在研双特异性抗体petosemtamab联合帕博利珠单抗(pembrolizumab),在一线治疗PD-L1阳性复发或转移性头颈部鳞状细胞癌(HNSCC)患者的3期LiGeR-HN1临床试验中取得积极顶线结果。
LiGeR-HN1是一项全球多中心、随机、开放标签3期研究,患者按1:1比例随机接受petosemtamab联合帕博利珠单抗或帕博利珠单抗单药治疗。研究的共同主要终点为OS和ORR。根据独立数据监测委员会评估的首次中期分析数据,与对照组相比,petosemtamab联合疗法使患者死亡风险降低50%(HR=0.50,95% CI:0.37~0.67;p<0.0001),ORR的比值比为3.17(95% CI:2.06~4.89;p<0.0001)。研究在不同人乳头瘤病毒(HPV)状态的患者中均观察到积极结果。安全性方面,联合疗法总体耐受性良好,未发现新的安全性信号。Petosemtamab联合帕博利珠单抗此前已获得美国FDA突破性疗法认定,用于治疗PD-L1阳性复发或转移性头颈部鳞状细胞癌。Genmab计划基于此次积极结果与全球监管机构展开沟通,并在未来医学会议上公布完整数据。
(7)Sobi宣布URAT1抑制剂3期研究达到主要终点
10月29日,Sobi公布了在研口服尿酸转运蛋白1(URAT1)抑制剂 pozdeutinurad(AR882)的3期REDUCE-2研究详细结果。该研究针对控制不佳的痛风患者。研究达到主要终点,与安慰剂组相比,两个剂量组达到目标血清尿酸水平的患者比例均显著提高。
REDUCE-2是一项全球多中心、随机、双盲、安慰剂对照3期研究,共纳入811例痛风患者。受试者随机接受每日一次75 mg或50 mg pozdeutinurad治疗,或接受安慰剂治疗。研究主要终点为第6个月血清尿酸水平降至6 mg/dL以下的患者比例。结果显示,第6个月时,pozdeutinurad 75 mg组和50 mg组分别有69.2%和56.6%的患者达到目标血清尿酸水平,安慰剂组为8.1%,两个剂量组与安慰剂组的差异均具有统计学显著性(p<0.0001)。该药在治疗第1个月时便表现出明显的降尿酸作用,且这一作用持续至第12个月。
(8)歌礼公布小分子GLP-1新药2期临床结果
10月29日,歌礼制药宣布,其评估口服小分子GLP-1受体(GLP-1R)激动剂ASC30治疗2型糖尿病(T2D)的美国II期研究(NCT07321678)取得积极顶线结果。
该II期研究是一项为期13周的美国研究,旨在评估每日一次口服小分子GLP-1R激动剂ASC30片在100例糖尿病受试者中的疗效、安全性和耐受性。主要终点方面,与安慰剂相比,ASC30在糖尿病受试者中实现了具有统计学显著性和临床意义的糖化血红蛋白下降(p < 0.0001)。基于efficacy estimand,第12周时,40毫克(n=20)、60毫克(n=29)和80毫克(n=28)剂量组经安慰剂校正后的糖化血红蛋白相较基线下降(最小二乘均值,least squares mean)分别为1.7%、1.6%和1.7%。受试者基线平均糖化血红蛋白为8.3%。体重下降这一次要终点方面,与安慰剂相比,ASC30实现了具有统计学显著性和临床意义的体重下降(p = 0.001至0.003)。基于efficacy estimand,第13周时,40毫克(n=20)、60毫克(n=29)和80毫克(n=28)剂量组经安慰剂校正后的体重相较基线下降(最小二乘均值)分别为4.4%、3.8%和4.0%,且未观察到平台期。受试者基线平均体重为93.7公斤。
(9)Acumen阿尔茨海默病新药II期研究失败
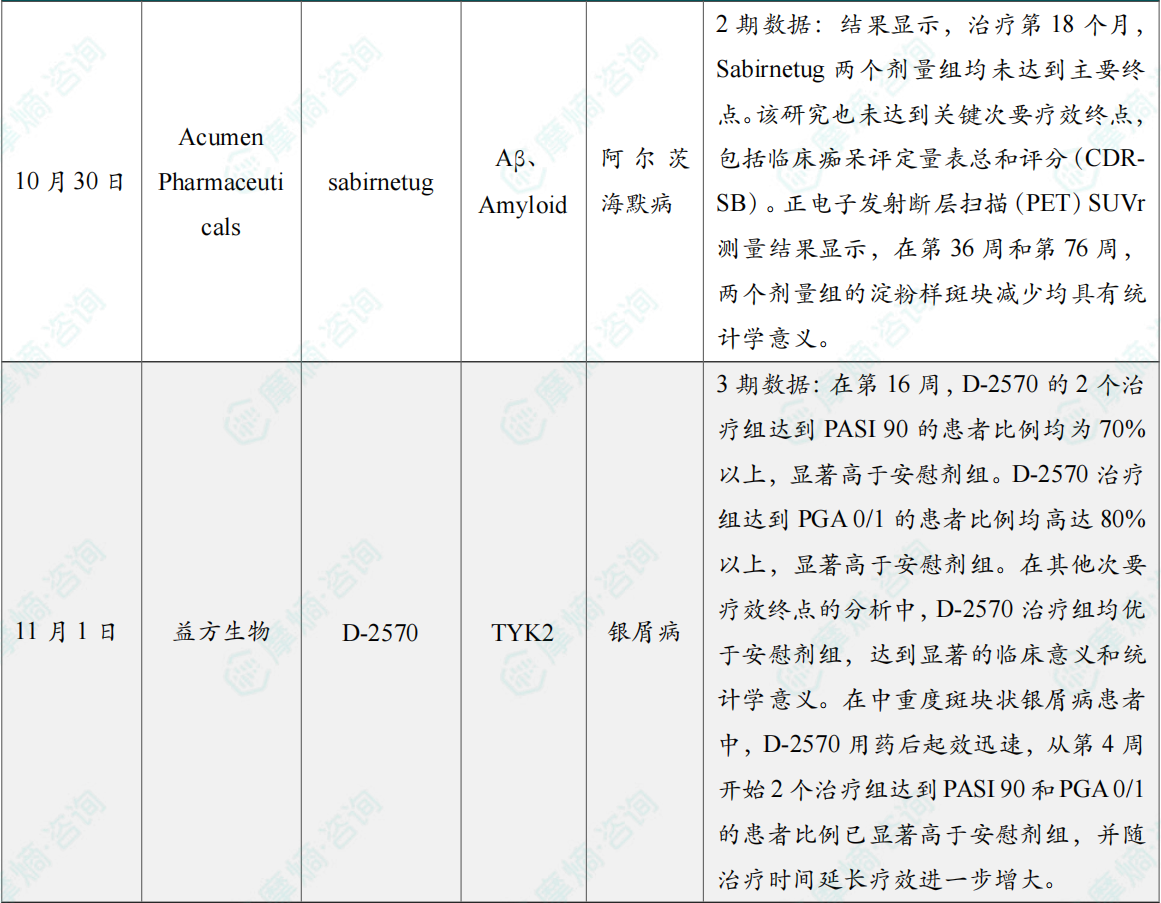
10月30日,Acumen Pharmaceuticals宣布 Sabirnetug(ACU193)治疗阿尔茨海默病(AD)的II期ALTITUDE-AD研究未达到主要终点。Sabirnetug是一种靶向淀粉样蛋白β(Aβ)的人源化单克隆抗体,可选择性结合有毒的可溶性Aβ寡聚体(AβO)。
ALTITUDE-AD研究的主要终点是综合AD评定量表(iADRS)评分相较于基线的变化。结果显示,治疗第18个月,Sabirnetug两个剂量组均未达到主要终点。该研究也未达到关键次要疗效终点,包括临床痴呆评定量表总和评分(CDR-SB)。正电子发射断层扫描(PET)SUVr测量结果显示,在第36周和第76周,两个剂量组的淀粉样斑块减少均具有统计学意义。Sabirnetug总体耐受良好,但约有10%接受治疗的受试者出现淀粉样蛋白相关影像异常-水肿(ARIA-E)。Acumen Pharmaceuticals预计在未来几周内接收并分析该研究的额外数据,包括液体生物标志物和更多影像数据,但不指望这些数据改变研究的疗效结论。
基于初步分析结果,公司计划终止开发Sabirnetug,包括ALTITUDE-AD研究的开放标签延展部分,并评估其战略选项,包括增强脑传递TM(EBD®)项目。在此期间,公司计划采取措施节约现金流,并探索战略方案以最大化股东价值。
(10)益方生物TYK2抑制剂D-2570三期临床达到主要终点
11月1日,益方生物宣布其自主研发的TYK2 JH2抑制剂 D-2570(Nomelcitinib)治疗中重度斑块状银屑病的注册性III期临床研究达到主要终点和关键次要终点。
研究结果显示,在第16周,D-2570的2个治疗组达到PASI 90的患者比例均为70%以上,显著高于安慰剂组。D-2570治疗组达到PGA 0/1的患者比例均高达80%以上,显著高于安慰剂组。在其他次要疗效终点的分析中,D-2570治疗组均优于安慰剂组,达到显著的临床意义和统计学意义。在中重度斑块状银屑病患者中,D-2570用药后起效迅速,从第4周开始2个治疗组达到PASI 90和PGA 0/1的患者比例已显著高于安慰剂组,并随治疗时间延长疗效进一步增大。该研究期间,D-2570显示了良好的安全性和耐受性,安全性特征与二期研究和其他选择性TYK2 JH2抑制剂相似,未发现新的安全性信号。
除本项注册性三期研究外,D-2570治疗银屑病的另一项头对头三期临床试验亦在顺利推进中。该研究以氘可来昔替尼作为阳性对照药,有望为D-2570的有效性和安全性提供更多数据支持。
同期事件:
1. 2026年第44周10.26-11.01国内创新药/改良型新药申请临床/获批临床/申请上市/获批上市数据分析
2. 2026年第44周10.26-11.01国内仿制药/生物类似物申报/审批数据分析
3. 2026年第44周10.26-11.01国内医药大健康行业政策法规汇总
以上内容均来自{ 摩熵咨询医药行业观察周报(2026.10.26-2026.11.01) },如需查看或下载完整版报告,可点击!



收藏
登录后参与评论
暂无评论