








1.4.1 本周全球TOP10创新药研发进展
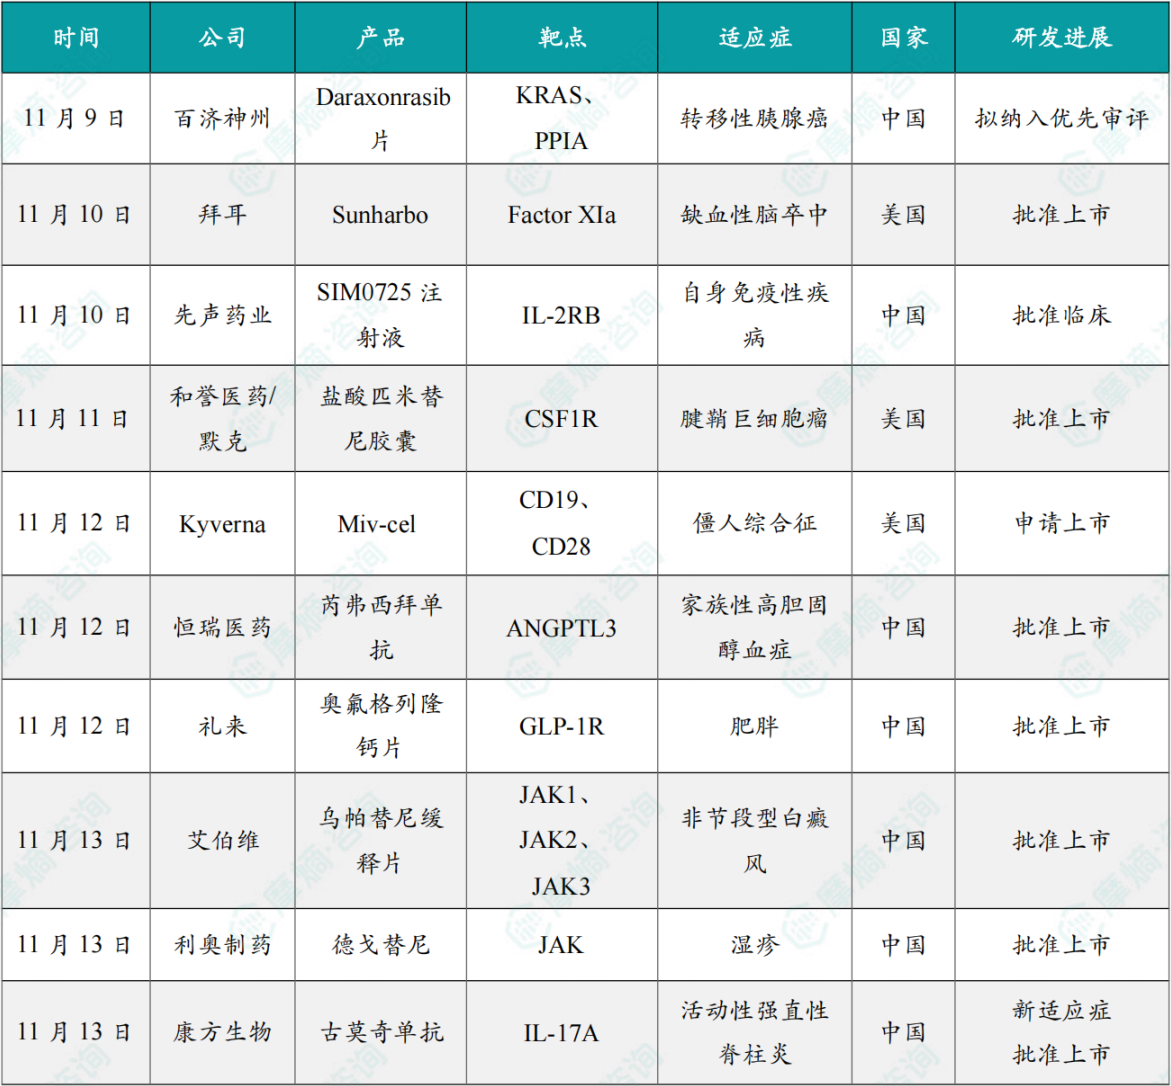
(1)百济神州胰腺癌新药Daraxonrasib片拟纳入优先审评
11月9日,CDE官网显示,百济神州申报的daraxonrasib片拟纳入优先审评品种,用于治疗既往至少接受过一种全身治疗或不适合接受多药全身治疗的转移性胰腺癌成人患者。
Daraxonrasib是Revolution Medicines开发的一款口服RAS(ON)多选择性非共价三复合物抑制剂,Daraxonrasib先与细胞内伴侣蛋白Cyclophilin A(CypA/PPIA)结合,形成二元复合物;随后进一步结合处于GTP结合活化状态的RAS蛋白,形成RAS-Daraxonrasib-CypA三元复合物。通过这一机制,Daraxonrasib能够抑制野生型和突变型RAS(ON)蛋白与下游效应分子之间的相互作用,进而阻断RAS信号通路。其研发目标是覆盖多种常见RAS基因型驱动的肿瘤,包括胰腺导管腺癌(PDAC)、非小细胞肺癌(NSCLC)和结直肠癌等。
2026年8月10日,百济神州与Revolution Medicines达成合作,获得包括Daraxonrasib在内的4款RAS(ON)抑制剂在部分亚洲市场的独家开发及商业化权益。8月26日,Daraxonrasib在美国获FDA批准上市,商品名为RASONQUE,用于治疗既往至少接受过一种全身治疗,或不适合接受多药全身治疗的转移性胰腺导管腺癌成人患者。
(2)拜耳重磅新药Sunharbo®获FDA批准
11月10日,拜耳宣布,其自主研发的凝血因子XIa(FXIa)抑制剂Sunharbo®(阿舒克森,Asundexian)获得美国食品药品监督管理局(FDA)批准上市,用于联合抗血小板治疗,降低近期发生非心源性缺血性卒中(NIHSS评分≤15)或高风险短暂性脑缺血发作(TIA)成人患者的卒中风险。今年10月,该药已率先在中国获批上市,是全球首个获批的凝血因子XIa(FXIa)抑制剂。
阿舒克森是一款每日口服一次的FXIa抑制剂,推荐剂量为50mg。作为新型抗凝药物,其通过直接抑制活化凝血因子XIa,减少凝血酶生成,从而抑制病理性血栓形成。此次FDA批准主要基于阿舒克森全球III期OCEANIC-STROKE研究结果。研究结果显示,与安慰剂组相比,阿舒克森组缺血性卒中发生风险显著降低26%,两组发生率分别为6.2%和8.4%(HR=0.74,95%CI:0.65–0.84,P<0.0001)。安全性方面,两组总体主要出血发生率相近,分别为1.6和1.5例/100患者年(HR=1.1,95%CI:0.8–1.4)。不过,阿舒克森组胃肠道出血发生率高于安慰剂组,且75岁以上患者及治疗初期90天内的主要出血风险有所增加。
(3)先声药业1类新药获批临床
11月10日,先声药业宣布,其自主研发的靶向白细胞介素-2受体β链(CD122)长效拮抗型单克隆抗体SIM0725,已获国家药品监督管理局(NMPA)批准在中国开展临床试验,拟用于治疗自身免疫性疾病。
其新闻稿介绍,SIM0725是一种靶向白细胞介素-2受体β链(CD122)的长效拮抗型单克隆抗体,可阻断白细胞介素-2(IL-2)及白细胞介素-15(IL-15)介导的信号传导,抑制相关效应及记忆T细胞应答,并有望通过干预IL-15依赖的致病性组织驻留记忆T细胞(TRM)的存活与维持,影响与疾病持续及复发相关的自身免疫反应。
临床前研究显示,SIM0725在人源化小鼠药效模型中展现出较所测同类对照分子更强的药效活性,且对调节性T细胞(Treg)的数量及增殖影响较小,提示其具有差异化的免疫调节潜力。同时,该分子在食蟹猴体内显示出长效药代/药效(PK/PD)特征,支持其在临床中探索更低的给药频率。
(4)和誉医药与默克宣布贝捷迈®(盐酸匹米替尼胶囊)获FDA批准
11月11日,和誉医药宣布,其自主研发的集落刺激因子1受体(CSF-1R)小分子抑制剂贝捷迈®(英文商品名:PIMJETMI®,通用名:盐酸匹米替尼胶囊)获得美国食品药品监督管理局(FDA)批准,用于系统性治疗手术切除可能导致功能受限加重或严重并发症的症状性腱鞘巨细胞瘤成年患者。贝捷迈®此次获FDA批准主要基于全球III期MANEUVER研究及开放标签扩展研究的主要研究结果及长期随访数据。
贝捷迈®是由和誉医药独立研发的一款高效的口服小分子CSF-1R抑制剂,全球商业化权益已授予德国默克公司。此次获得FDA批准,是贝捷迈®继2025年12月获中国国家药品监督管理局(NMPA)批准、2026年6月获加拿大卫生部(Health Canada)批准、2026年10月获瑞士医疗产品管理局批准后,取得的第四项上市批准,标志其全球商业化进程的全面提速。在美国首次商业销售后,和誉医药将再获得里程碑付款。此外,和誉医药将基于贝捷迈®的全球净销售额获得两位数百分比的特许权使用费,并有望获得与其他监管、开发和商业销售里程碑相关的付款。
(5)Kyverna自身免疫疾病CAR-T疗法递交上市申请
11月12日,Kyverna Therapeutics宣布Mivocabtagene Autoleucel(Miv-cel)的生物制品许可申请(BLA)获得FDA受理,用于治疗僵人综合征(SPS)。这是首个递交上市申请的自免CAR-T疗法。
Miv-cel属于全人源、自体、具有CD28共刺激作用的CD19 CAR-T疗法,有望实现深度耗竭B细胞、重置免疫系统,并在自身免疫疾病中实现持久缓解。迄今为止,已有超过100例自免患者接受miv-cel治疗,临床数据显示其安全性稳定且耐受良好。
此次BLA申请基于KYSA-8注册试验中针对SPS患者的全面积极数据:治疗第16周,25英尺步行时间(T25FW)减少了 46%;治疗第12个月,T25FW减少了 49%,超过三分之一的患者在5秒内完成了T25FW,与健康成人的常规用时相当。除了SPS,公司也在重症肌无力人群中评估了Miv-cel的治疗潜力。II期KYSA-8研究显示,治疗第24周,重症肌无力日常生活活动(MG-ADL)评分较基线下降了8.5分,定量重症肌无力(QMG)评分较基线下降了11.3分。在2周内即可实现深度缓解。Kyverna计划在2027年中期完成Miv-cel治疗重症肌无力的注册性III期临床试验入组。
(6)恒瑞降脂新药芮弗西拜单抗获批上市
11月12日,NMPA官网显示,恒瑞医药子公司盛迪医药的芮弗西拜单抗(皮下注射)(商品名:艾轻达)获批上市,该药品可与低脂饮食和其他降脂药物合用,用于治疗成人和12岁及以上青少年的纯合子型家族性高胆固醇血症(HoFH),以降低低密度脂蛋白胆固醇(LDL-C)水平。
此次获批是基于一项在年龄≥12岁的HoFH患者中开展的随机、双盲、安慰剂对照的3期临床研究(SHR-1918-301),研究结果已于2026年欧洲心脏病学会(ESC)年会LBA(最新突破性科学报告)专场公布。芮弗西拜单抗治疗纯合子家族性高胆固醇血症(HoFH)的III期研究数据显示,第12周时,芮弗西拜单抗组低密度脂蛋白胆固醇(LDL-C)的降幅显著高于安慰剂组(-58.8% vs +5.5,组间差异为-64.2%,P<0.0001)。芮弗西拜单抗组LDL-C降幅≥50%的患者比例分别为83.3%和0。此外,芮弗西拜单抗组LDL-C绝对值变化为-5.7mmol/L,安慰剂组为-0.02mmol/L(组间差异为-5.7mmol/L,P<0.0001)。无论LDLR残余功能如何,芮弗西拜单抗降低LDL-C的幅度均一致。
(7)礼来口服减重GLP-1类新药在中国获批上市
11月12日,礼来中国宣布,其口服GLP-1受体激动剂穆优达®(奥氟格列隆钙片,以下简称“奥氟格列隆”)获得中国国家药品监督管理局批准为1类新药上市,适用于在控制饮食和增加运动基础上,用于肥胖或超重并伴有至少一种体重相关合并症的成人体重管理。其成人2型糖尿病适应症正在国家药监局审批过程中。
礼来新闻稿介绍,奥氟格列隆是口服小分子非肽类胰高血糖素样肽–1受体激动剂(GLP-1 RA)。该药物每日一片,可在全天任何时间服用,不受饮食和饮水限制。在临床研究中,奥氟格列隆展现出代谢相关指标的积极改善。在肥胖症人群ATTAIN-1临床研究中,接受最高剂量奥氟格列隆治疗并持续治疗72周的患者平均体重下降12.4kg,约40%的患者减重超过15%;内脏脂肪减少超过30%,腰围较基线减少最大约11厘米。此外,ATTAIN系列临床研究显示,奥氟格列隆降低了多项心血管代谢风险指标,包括非高密度脂蛋白胆固醇、甘油三酯和收缩压。在安全性方面,奥氟格列隆与其他GLP-1RA相当;观察到的不良事件以胃肠道反应为主,绝大多数为轻至中度,主要发生于剂量递增期间,并随时间推移逐渐减少;研究中未观察到肝脏安全性信号。
(8)艾伯维宣布乌帕替尼在中国获批新适应症
11月13日,艾伯维宣布,瑞福®(乌帕替尼缓释片,15毫克,每日一次)获得中国国家药监局(NMPA)批准一项新适应症,用于治疗适合系统治疗的成人和12岁及以上青少年的非节段型白癜风患者。新闻稿指出,这是中国首个且唯一获批用于治疗非节段型白癜风的系统治疗药物,也是乌帕替尼在中国获批的第10个适应症。
此次获批是基于3期Viti-Up临床项目(M19-044)此前公布的数据。该项目包括两项设计相同、随机、安慰剂对照、双盲研究,用于评估乌帕替尼治疗成人及青少年非节段型白癜风患者的有效性和安全性。数据显示,在两项研究中(Viti-Up-1/2),乌帕替尼15毫克组均达到共同主要终点:与安慰剂相比,第48周时全身复色(T-VASI 50)和面部复色(F-VASI 75)均实现了具有统计学显著意义和临床意义的改善。乌帕替尼还达到了关键次要终点,包括在基线时疾病处于活动进展期的患者中,经T-VASI评估的疾病范围保持稳定。乌帕替尼在两项研究中的安全性特征与其已获批适应症中观察到的结果总体一致,未发现新的安全性信号。
(9)利奥制药德戈替尼在中国获批上市
11月13日,NMPA官网显示,利奥制药(Leo Pharma)的德戈替尼乳膏获批上市,用于对外用皮质类固醇治疗应答不充分或不适合接受外用皮质类固醇治疗的成人中重度慢性手部湿疹患者(CHE)的局部治疗。
德戈替尼是利奥制药自Japan Tobacco引进的一款JAK抑制剂。2020年1月,该药物首次在日本获批上市,用于治疗特应性皮炎。2024年至今,德戈替尼乳膏已在美国、欧洲、英国、韩国和中国获批上市,适应症为慢性手部湿疹。
此次获批基于DELTA China III期临床试验的积极结果。该试验评估了德尔高®每日两次用于中国中重度CHE成人及12岁及以上青少年患者的疗效、安全性和药代动力学。在DELTA China双盲治疗期内,德尔高®达到主要终点:与乳膏赋形剂相比,治疗16周后患者的CHE严重程度获得具有统计学意义的改善。此次批准也得到更广泛的德戈替尼临床开发项目支持,包括DELTA 1、DELTA 2、DELTA 3和DELTA Force。
(10)康方生物古莫奇单抗治疗强直性脊柱炎新适应症获批上市
11月13日,NMPA官网显示,康方生物的古莫奇单抗在国内获批一项新适应症,用于治疗活动性强直性脊柱炎(AS),此次适应症是古莫奇单抗获批的第2项适应症。2026年6月,古莫奇单抗用于治疗中重度斑块状银屑病的适应症已获批上市。
强直性脊柱炎是一种慢性炎症性疾病,主要累及骶髂关节、脊柱及外周关节,严重者可能导致脊柱畸形和功能丧失,严重影响患者生活。IL-17A是一种促炎细胞因子,在银屑病、强直性脊柱炎等自身免疫性疾病发病机制中起到关键作用。古莫奇单抗可特异性、高亲和力结合人IL-17A细胞因子,阻止其与T细胞、自然杀伤细胞以及抗原提呈细胞表面表达的IL-17受体A(IL-17RA)结合,从而阻断其介导的炎症反应。此次古莫奇单抗治疗AS适应症的获批,基于关键注册性III期临床研究AK111-303的优异结果:研究达到全部预设的疗效终点,古莫奇单抗能够快速、高效、持久地缓解AS症状,并显著改善疾病活动度、躯体功能和生活质量。
1.4.2 本周全球TOP10积极/失败临床结果
(1)信达生物宣布信必乐®临床III期成功
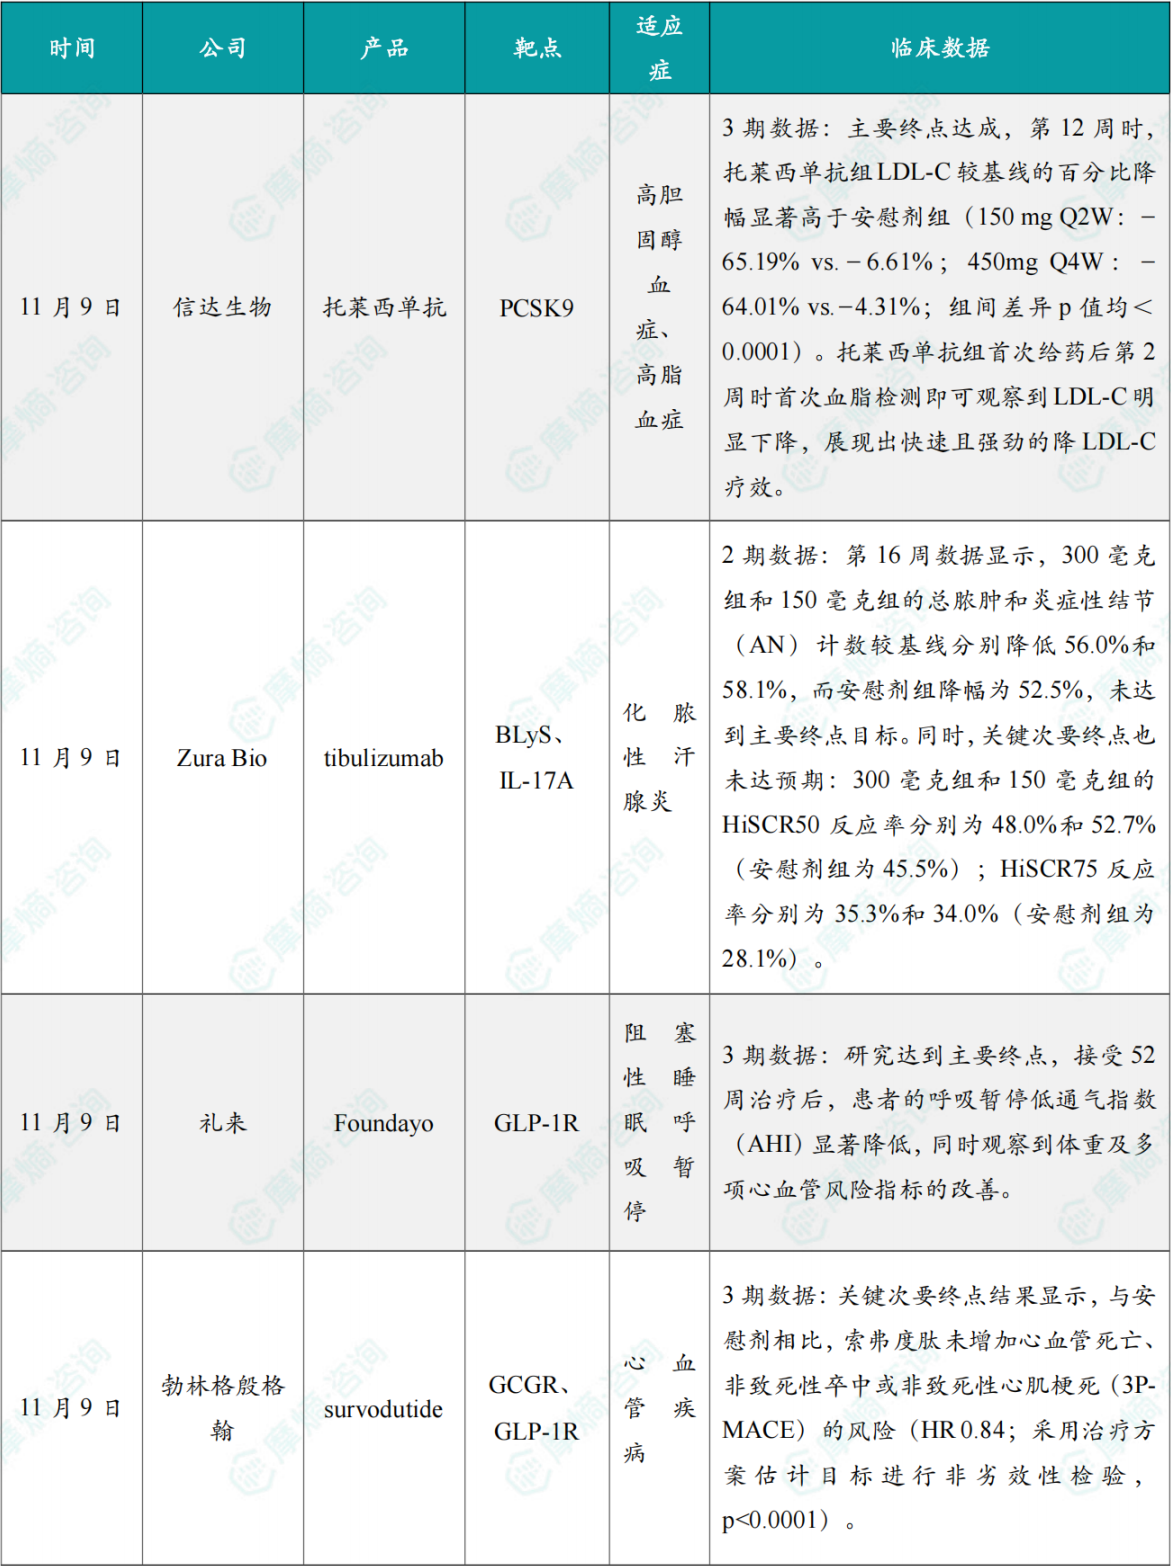
11月9日,信达生物宣布,其自主研发的重组全人源抗前蛋白转化酶枯草溶菌素9(PCSK9)单克隆抗体信必乐®(托莱西单抗注射液,研发代号:IBI306)在中国非家族性高胆固醇血症和混合型高脂血症参与者中开展的多中心、随机、双盲、安慰剂对照的一线单药治疗Ⅲ期临床研究CREDIT-5达成第12周主要研究终点。
在治疗第12周,托莱西单抗150 mg Q2W组与450 mg Q4W组的LDL-C较基线百分比降幅分别达到-65.19%与-64.01%,显著优于安慰剂组(分别仅为-6.61%与-4.31%,p值均<0.0001)。托莱西单抗给药仅2周后即观察到LDL-C显着下降,呈现出快速且强效的降脂作用。此外,托莱西单抗组在LDL-C达到<2.6 mmol/L、<1.8 mmol/L以及降幅≥50%的受试者比例等关键次要终点上均显著高于安慰剂组。
除了强效降低LDL-C外,托莱西单抗单药治疗在多维血脂终点上也展现出全面的心血管获益。第12周时,托莱西单抗组受试者的非高密度脂蛋白胆固醇(non-HDL-C)、总胆固醇与高密度脂蛋白胆固醇比值(TC/HDL-C)、极低密度脂蛋白胆固醇(vLDL-C)、载脂蛋白B(ApoB)、ApoB与ApoA1比值均出现显著改善,且脂蛋白(a) [Lp(a)]降低近50%,全面改善了ASCVD相关的血脂风险因子。研究期间,托莱西单抗展现出良好的安全性与耐受性,未发生严重、重度或导致研究药物停用的治疗期不良事件。与既往研究相比未观察到新的安全性信号。
(2)Zura Bio 宣布双特异性抗体tibulizumab临床II期失败
11月9日,Zura Bio Limited宣布,其2期TibuSHIELD研究评估了tibulizumab在成人中重度化脓性汗腺炎HS患者中的作用,该研究在300毫克与150毫克两个治疗组中均未达到主要终点,即第16周脓肿与炎性结节合计计数较基线的百分比变化。包括HiSCR50与HiSCR75在内的关键次要终点亦未达到。本品由LLY礼来制药授权,2023年BD引进。
TibuSHIELD是一项全球性、随机、双盲、安慰剂对照的二期临床试验,共招募247名中重度HS成人患者,按1:1:1的比例随机接受两种剂量的Tibulizumab(300毫克或150毫克)或安慰剂治疗。第16周数据显示,300毫克组和150毫克组的总脓肿和炎症性结节(AN)计数较基线分别降低56.0%和58.1%,而安慰剂组降幅为52.5%,未达到主要终点目标。同时,关键次要终点也未达预期:300毫克组和150毫克组的HiSCR50反应率分别为48.0%和52.7%(安慰剂组为45.5%);HiSCR75反应率分别为35.3%和34.0%(安慰剂组为28.1%)。基于上述结果,该公司决定终止Tibulizumab在HS领域的开发。
(3)强生口服GLP-1药物治疗睡眠呼吸暂停3期结果积极
11月9日,礼来公布口服胰高血糖素样肽-1(GLP-1)受体激动剂 Foundayo(orforglipron)治疗中重度阻塞性睡眠呼吸暂停(OSA)的3期ATTAIN-OSA研究积极结果。Foundayo是一款每日一次口服的非肽类GLP-1受体激动剂,目前已在美国获批用于成人长期体重管理。此次研究旨在评估其改善肥胖或超重成人OSA的潜力。
ATTAIN-OSA研究显示,根据预设的疗效估计目标分析,在未使用PAP治疗的患者中,Foundayo组的AHI在52周时较基线平均下降21.1次/小时,降幅为43.8%,对照组下降4.3次/小时。其中,47.2%的Foundayo组患者AHI下降至少50%,31.5%的患者达到研究定义的疾病缓解或轻度OSA标准。在持续接受PAP治疗的患者中,Foundayo组的AHI较基线平均下降18.3次/小时,降幅为27.5%,对照组下降5.5次/小时。此外,Foundayo还改善了患者睡眠期间的缺氧负担、体重、收缩压及炎症相关指标。安全性方面,Foundayo的整体安全性特征与此前研究基本一致,最常见的不良事件为胃肠道反应,包括恶心、腹泻、便秘及呕吐等,多数为轻度至中度。礼来计划于2026年底前向美国FDA提交Foundayo治疗肥胖或超重成人中重度OSA的监管申请,并随后推进其他地区的申报。
(4)勃林格殷格翰GLP-1R/GCGR激动剂心血管III期研究成功
11月9日,勃林格殷格翰宣布 索弗度肽(survodutide/BI 456906)的III期SYNCHRONIZE-CVOT试验取得积极结果。该试验是迄今首个、也是唯一一个针对GCGR/GLP-1R双重激动剂开展的全球心血管安全性试验。完整研究结果已在2026年美国心脏协会(AHA)科学年会上公布,并同期发表于《柳叶刀》。
该试验采用治疗方案估计目标和补充性次要估计目标进行分析,均达到主要终点。研究结果显示,在患有肥胖或超重且伴有已确诊心血管疾病(CVD)、慢性肾脏病,和/或至少两项体重相关并发症或心血管疾病风险因素的成人中,与安慰剂相比,索弗度肽未增加主要不良心血管事件(5P-MACE,包括心血管死亡、非致死性心肌梗死、非致死性卒中、冠状动脉血运重建或心力衰竭事件)的风险(HR 0.89;采用治疗方案估计目标进行非劣效性检验,p<0.0001)。关键次要终点结果显示,与安慰剂相比,索弗度肽未增加心血管死亡、非致死性卒中或非致死性心肌梗死(3P-MACE)的风险(HR 0.84;采用治疗方案估计目标进行非劣效性检验,p<0.0001)。
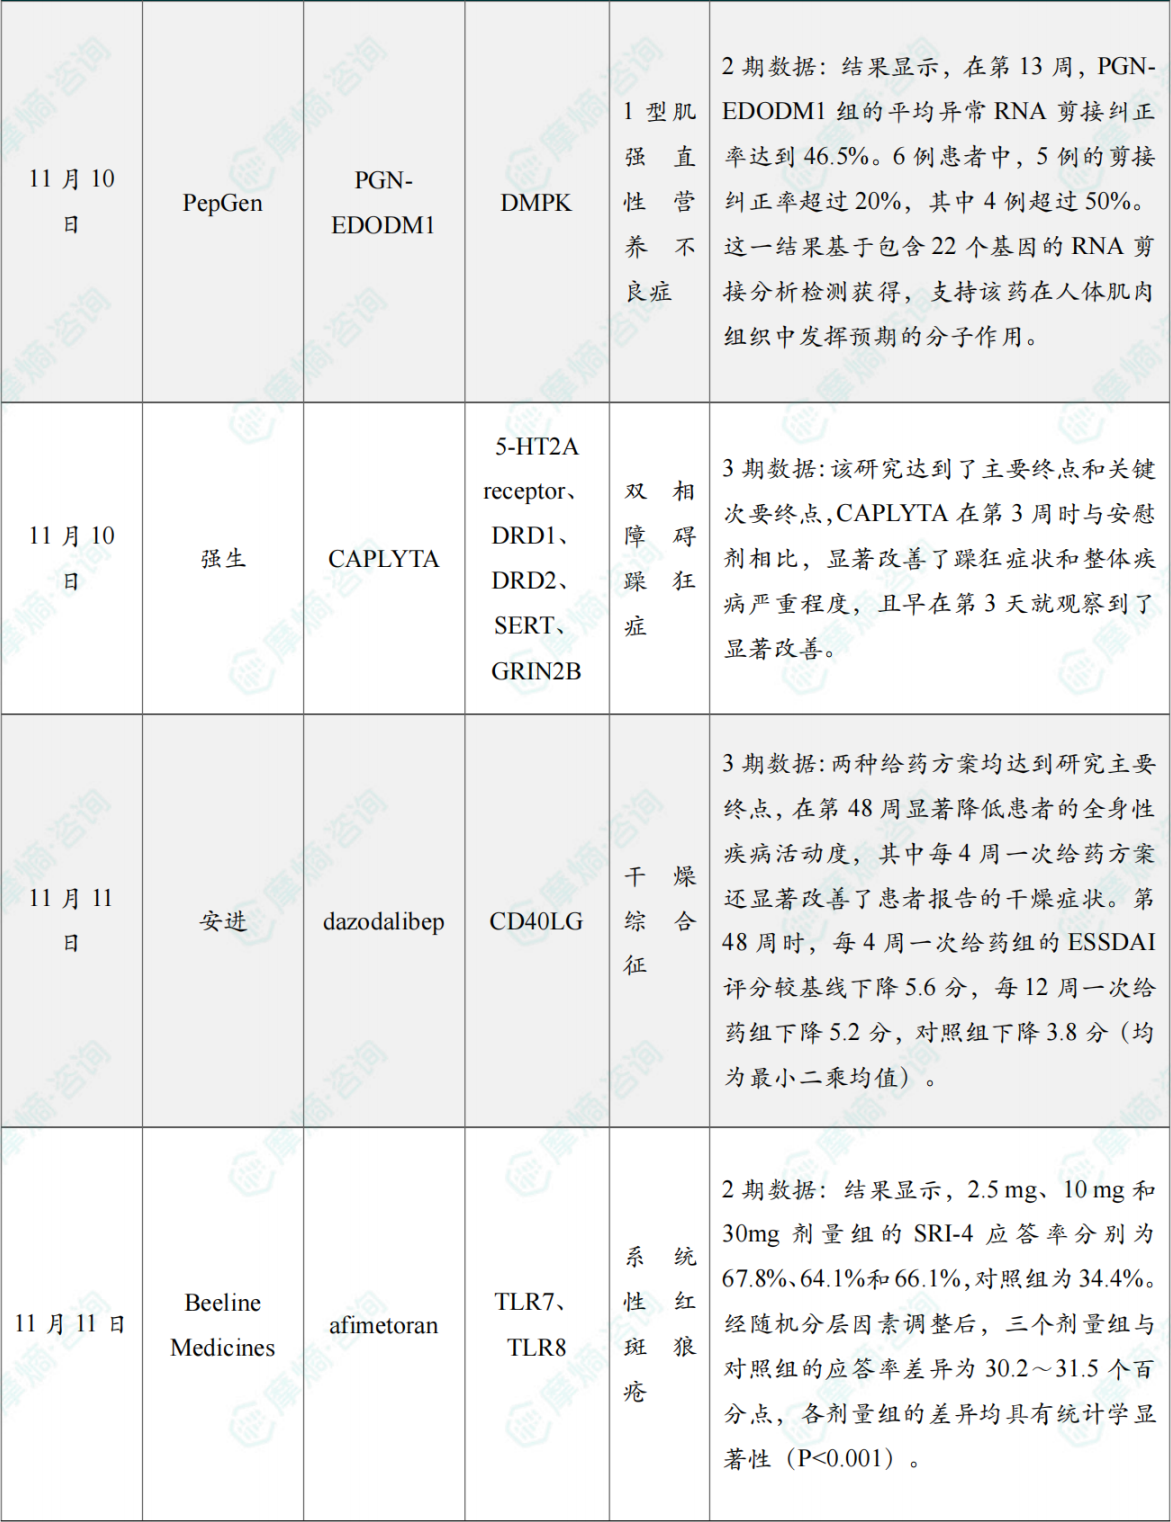
(5)PepGen寡核苷酸疗法PGN-EDODM1临床II期成功
11月10日,PepGen公布了在研寡核苷酸疗法PGN-EDODM1治疗1型肌强直性营养不良症(DM1)的2期FREEDOM2-DM1研究积极顶线结果。
此次公布的数据来自正在进行的随机、双盲、安慰剂对照2期FREEDOM2-DM1研究的10 mg/kg剂量队列。研究结果显示,在第13周,PGN-EDODM1组的平均异常RNA剪接纠正率达到46.5%。6例患者中,5例的剪接纠正率超过20%,其中4例超过50%。这一结果基于包含22个基因的RNA剪接分析检测获得,支持该药在人体肌肉组织中发挥预期的分子作用。值得关注的是,研究还观察到多项功能性指标改善。在第16周,PGN-EDODM1组的视频评估手部张开时间(vHOT)较基线缩短3.9秒,改善幅度为52.7%,对照组缩短0.2秒。这一指标用于客观评估患者握拳后放松手部的速度,与肌强直症状密切相关。此外,PGN-EDODM1组在第16周的握力较基线改善约16.2%,起立行走计时测试(TUG)完成时间缩短8.5%,10米步行或跑步测试完成时间缩短6.8%。不过,患者报告结局指标结果尚不明确,仍需进一步随访。
(6)强生重磅新药CAPLYTA临床III期成功
11月10日,强生宣布,CAPLYTA(lumateperone)用于治疗伴或不伴混合特征的双相I型障碍成人患者躁狂发作的第二项关键III期临床研究(Study 452)达到了主要终点与关键次要终点。
Study 452研究结果显示,在主要疗效终点方面,CAPLYTA组在第3周时的杨氏躁狂评定量表(YMRS)总评分较安慰剂组额外降低了3.7分(P<0.0001)。CAPLYTA治疗组中有43.9%的患者YMRS总分较基线改善至少50%,显著高于安慰剂组的23.7%。在关键次要终点临床总体印象-严重程度(CGI-S)评分上,CAPLYTA组在第3周的改善同样显著优于安慰剂组,且改善趋势同样自第3天起可见。安全性方面,耐受性与既往研究一致,CAPLYTA耐受性良好,停药率低,安全性与既定安全性一致。CAPLYTA组发生率至少为5%且至少是安慰剂组两倍的最常见治疗相关不良事件 (AE) 为头晕、口干和嗜睡/镇静。
目前,CAPLYTA已获FDA批准用于治疗成人双相I型或II型抑郁发作、精神分裂症以及作为抗抑郁药的辅助疗法治疗重度抑郁障碍(MDD),但还没获批用于双相I型障碍相关躁狂发作。结合此前Study 451的积极数据,这两项关键III期研究的积极结果将共同支持强生向美国FDA递交CAPLYTA治疗双相躁狂的补充上市申请。
(7)安进公布dazodalibep临床III期数据
11月11日,安进在2026年美国风湿病学会年会(ACR Convergence 2026)上公布在研CD40配体(CD40L)拮抗剂dazodalibep治疗干燥综合征的3期OASIZ-301研究详细结果。
数据显示,dazodalibep的两种给药方案都达到主要终点:每4周接受一次1500毫克给药的患者ESSDAI评分较基线降低5.6分(安慰剂组降低3.8分,p<0.001);每12周接受一次3000毫克给药的患者降低5.2分。全身性疾病活动度的改善最早在第4周,持续维持到第48周。次要终点,dazodalibep第48周时,每4周给药组在ESSDAI评分改善至少3分、5分和7分的患者比例分别达70%、近58%和53.3%,显著高于安慰剂组的52.8%、38%和34.8%。在评估疗效的综合指标STAR应答率上,每4周治疗组达到70.5%,远高于安慰剂组的42%。患者报告显示,每4周治疗方案显著改善了患者报告的干燥症状,ESSPRI和DASPRI干燥评分相对安慰剂的经调整最小二乘均值差分别为-1.17分和-0.93分,客观指标刺激性唾液流速显著提高。药物整体安全性与耐受性良好。
(8)Beeline Medicines宣布口服TLR7/8双靶点抑制剂2期达到主要终点
11月11日,Beeline Medicines宣布,在2026年美国风湿病学会年会上公布在研口服Toll样受体7(TLR7)和Toll样受体8(TLR8)双靶点抑制剂afimetoran治疗系统性红斑狼疮(SLE)的全球2期研究详细结果。
结果显示,2.5 mg、10 mg和30 mg剂量组的SRI-4应答率分别为67.8%、64.1%和66.1%,对照组为34.4%。经随机分层因素调整后,三个剂量组与对照组的应答率差异为30.2~31.5个百分点,各剂量组的差异均具有统计学显著性(P<0.001)。次要终点结果与主要终点方向一致。第48周时,afimetoran各剂量组达到狼疮低疾病活动状态(LLDAS)的患者比例为35.6%~39.1%,对照组为21.3%。此外,在基线存在活动性皮肤病变的患者中,各剂量组达到皮肤型红斑狼疮疾病面积与严重程度指数活动评分(CLASI-A)较基线改善至少50%(CLASI-50)的患者比例为57.1%~66.7%,对照组为21.4%。研究还观察到关节症状、糖皮质激素减量及生活质量相关指标的积极变化。
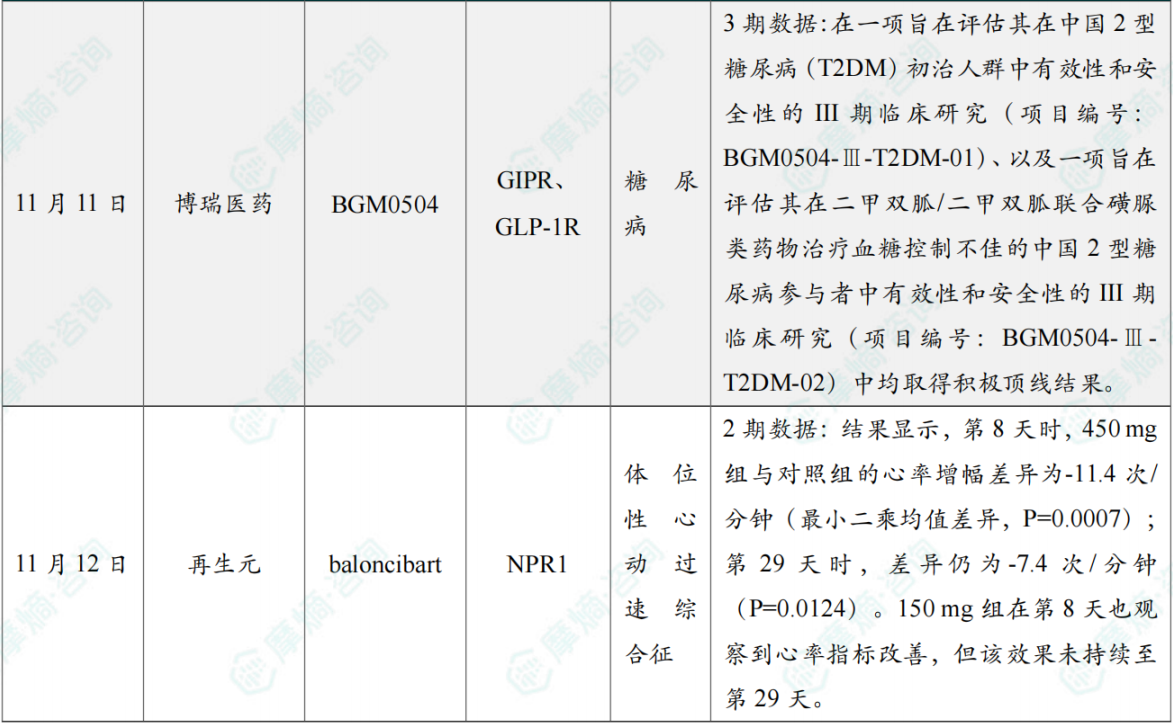
(9)博瑞医药GLP-1R/GIPR激动剂两项降糖III期研究成功
11月11日,博瑞医药宣布,其自主研发的GLP-1/GIP受体双重激动剂BGM0504在两项降糖适应症的III期研究中均取得积极顶线结果。
单药方面,BGM0504在中国2型糖尿病(T2DM)初治人群中有效性和安全性的III期临床研究(项目编号:BGM0504-Ⅲ-T2DM-01)中:治疗32周时,BGM0504注射液5 mg、10 mg组HbA1c较基线平均分别下降2.2%和2.6%,安慰剂组下降0.51%。此外,实现HbA1c<7%的参与者占比达到93.4%,达到正常糖化水平HbA1c<5.7%的参与者占比达到51.8%。
联用方面,BGM0504在二甲双胍/二甲双胍联合磺脲类药物治疗血糖控制不佳的中国2型糖尿病参与者中有效性和安全性的III期临床研究(项目编号:BGM0504-Ⅲ-T2DM-02)中:10mg组在32周、52周时与司美格鲁肽比较均符合预设的非劣效指标并达到统计学上的优效;5mg组在32周时亦达到非劣效指标,并在52周时补充分析中达到优效;该治疗组在32周参与者糖化血红蛋白降幅可达2.41%,实现HbA1c<7%的参与者占比达到85.5%,达到正常糖化水平HbA1c<5.7%的参与者占比达到42.9%。
(10)再生元单抗baloncibart临床2期研究结果积极
11月12日,再生元公布在研利钠肽受体1(NPR1)阻断抗体baloncibart治疗体位性心动过速综合征(POTS)的2期PINNACLE研究结果。PINNACLE研究主要终点为第8天患者从平卧转为站立时的心率增幅。
结果显示,第8天时,450 mg组与对照组的心率增幅差异为-11.4次/分钟(最小二乘均值差异,P=0.0007);第29天时,差异仍为-7.4次/分钟(P=0.0124)。150 mg组在第8天也观察到心率指标改善,但该效果未持续至第29天。根据POTS患者生活状况问卷(LWPQ)评估,第29天时,450 mg组在体位相关症状和身体功能方面也观察到积极变化。与对照组相比,450 mg组的体位相关症状评分较基线变化的最小二乘均值差异为-12.9分(P=0.0096),身体功能评分的相应差异为-13.8分(P=0.0073)。该量表评分越低,代表症状越轻或功能受损越少。探索性生物标志物分析还显示,相关变化与NPR1阻断可能增加循环血容量的作用机制一致。安全性方面,baloncibart总体耐受性良好,大多数治疗伴发不良事件为轻度至中度。
同期事件:
1. 2026年第46周11.09-11.15国内创新药/改良型新药申请临床/获批临床/申请上市/获批上市数据分析
2. 2026年第46周11.09-11.15国内仿制药/生物类似物申报/审批数据分析
3. 2026年第46周11.09-11.15国内医药大健康行业政策法规汇总
以上内容均来自{ 摩熵咨询医药行业观察周报(2026.11.09-2026.11.15) },如需查看或下载完整版报告,可点击!



收藏
登录后参与评论
暂无评论