








1.4.1 本周全球TOP10创新药研发进展
(1)康宁杰瑞在研双抗双载荷ADC癌症新药在美国获批临床
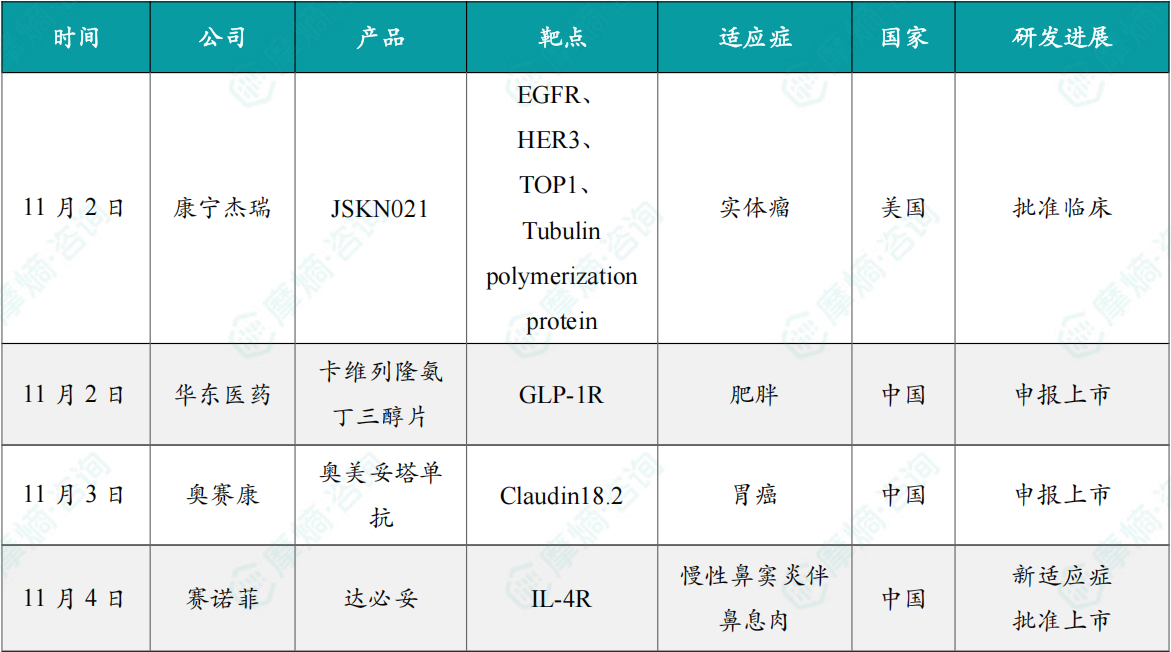
11月2日,康宁杰瑞宣布,公司自主研发的EGFR/HER3双特异性抗体双载荷偶联药物(ADC)JSKN021新药临床试验申请(IND)已获美国FDA批准,正式启动国际临床开发。
该IND将支持一项开放标签、多中心1期临床研究(研究编号:JSKN021-101)在美国开展,拟纳入经标准治疗后复发/难治、或无获批疗法的局部晚期/转移性实体瘤患者,评估JSKN021的安全性、耐受性、药代动力学(PK)特征及初步抗肿瘤活性。此前,该研究已在中国获批临床,并于2026年6月完成首例患者给药,目前中国国内临床研究正有序推进,在爬坡过程中已观察到初步疗效。
JSKN021是一种靶向EGFR/HER3的“2-in-1”双抗双载荷抗体偶联药物(ADC),由靶向EGFR和HER3的双特异性抗体与新型拓扑异构酶Ⅰ抑制剂(T01)及微管蛋白抑制剂MMAE偶联而成。该产品具备差异化产品设计与技术优势。该药物采用糖基定点偶联技术,将两种不同细胞毒性载荷定点、定量偶联至抗体Fc的糖链上,工艺过程简单、稳定、高效,得到的抗体偶联产物具备高稳定性和低疏水性。临床前研究显示,JSKN021的肿瘤抑制效果显著优于单载荷ADC并具有良好的耐受性。
(2)华东医药口服小分子GLP-1申报上市
11月2日,CDE官网显示,华东医药1类新药卡维列隆氨丁三醇片的上市申请获得受理。根据公开资料和研发进展,推测此次申报适应症为肥胖。
卡维列隆氨丁三醇片(研发代号:HDM1002)是华东医药全资子公司中美华东自主研发并拥有全球知识产权的 GLP-1受体小分子激动剂,具有口服活性、强效、高选择性。
此次上市申报前,HDM1002已取得积极的减重III期结果。2026年9月,华东医药宣布,HDM1002用于中国超重或肥胖成人体重管理的HDM1002-301研究达到全部主要终点与关键次要终点。研究显示,HDM1002片各剂量组在第44周达到全部主要终点与关键次要终点;继续治疗减重效果持续,第52周进一步下降,未观察到减重平台期;同时观察到多项心血管代谢指标的显著改善、肝脏脂肪含量大幅降低以及体成分优化;安全性和耐受性数据与GLP-1受体激动剂类药物一致,未观察到新的安全性信号。
(3)奥赛康CLDN18.2单抗申报上市
11月3日,CDE官网显示,奥赛康1类新药奥美妥塔单抗注射液申报上市。按公司披露的临床进展,推测申报适应症为CLDN18.2阳性一线晚期胃/食管胃结合部腺癌的联合治疗。
奥美妥塔单抗(研发代号:ASKB589)是奥赛康自主研发的、拥有国际自主知识产权的ADCC增强型第二代抗CLDN18.2人源化单克隆抗体。截至目前,奥赛康已围绕奥美妥塔单抗开展了包括单药、联合化疗、联合PD-1抑制剂及化疗的多项临床研究。
2025年欧洲肿瘤内科学会(ESMO)年会上,奥赛康公布该品种Ib/II期长期随访数据:在CLDN18.2中高表达人群中,三联疗法中位无进展生存期(mPFS)达12.45个月,中位总生存期(mOS)达21.36个月;高表达亚组客观缓解率(cORR)达81.8%,mPFS与mOS分别延长至15.01个月与22.34个月。2026年,该III期研究达到IRC评估的PFS主要终点,OS与研究者评估PFS均显示一致获益,安全性特征与既往研究吻合,未发现新的安全性信号。
(4)赛诺菲重磅炸弹药物达必妥®获批新适应症
11月4日,赛诺菲宣布,中国国家药品监督管理局(NMPA)已正式批准 达必妥®(度普利尤单抗注射液)用于与鼻用糖皮质激素联合使用,治疗经系统性糖皮质激素和/或手术治疗无法充分控制疾病的慢性鼻窦炎伴鼻息肉(CRSwNP)12岁及以上青少年和成人患者。此次获批,标志着度普利尤单抗成为中国首个同步覆盖成人和青少年CRSwNP患者的生物制剂,进一步丰富了中国CRSwNP治疗选择。
度普利尤单抗是再生元和赛诺菲合作开发的一款抗IL-4Rα全人源单抗,可抑制白细胞介素-4(IL-4)和白细胞介素-13(IL-13)通路的信号传导,从而对炎症性疾病起到治疗作用。达必妥®于2019年首次获美国FDA批准用于治疗症状控制不佳的成人慢性鼻窦炎伴鼻息肉,成为全球首个获批用于治疗该疾病的生物制剂。2024年,FDA批准将该适应症年龄进一步拓展至青少年(12-17岁)。目前达必妥®治疗慢性鼻窦炎伴鼻息肉已在美国、欧盟、日本、中国等多个国家和地区获批。
(5)拜耳重磅口服新药新适应症在中国获批上市
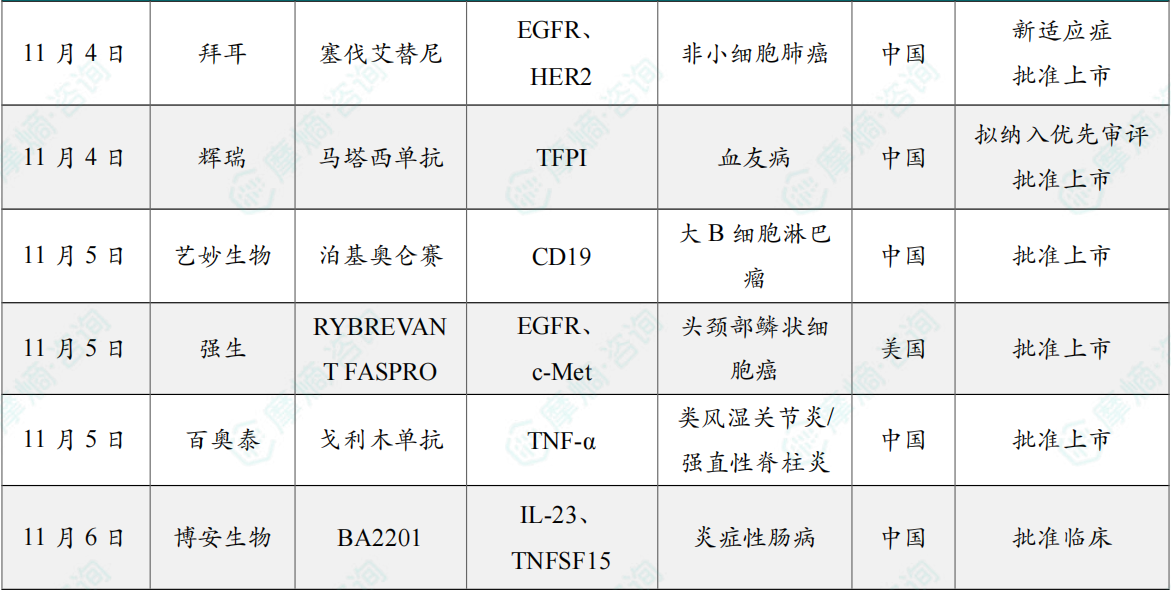
11月4日,拜耳宣布,其 赫新诺®(塞伐艾替尼片)在中国获批一项新适应症,适用于携带HER2(ERBB2)激活突变的晚期非小细胞肺癌(NSCLC)成人患者的一线治疗。
赫新诺®是一种口服小分子酪氨酸激酶抑制剂(TKI),此前已在中国获批单药用于治疗携带HER2激活突变且既往接受过至少一种系统治疗的不可切除局部晚期或转移性非小细胞肺癌成人患者。赫新诺®曾获得国家药品监督管理局药品审评中心授予的突破性治疗品种认定,其上市申请也被纳入优先审评。
该产品此次获批基于正在进行的I/II期SOHO-01临床试验(NCT05099172)结果。该试验旨在评估塞伐艾替尼在局部晚期或转移性HER2突变非小细胞肺癌患者中的有效性与安全性。在73例初治患者队列中,客观缓解率(ORR)为75.3%,其中5.5%的患者达到完全缓解,69.9%患者达到部分缓解,72.7%缓解患者缓解持续时间至少达到6个月。塞伐艾替尼的安全性特征与既往研究结果一致。
(6)辉瑞血友病新药马塔西单抗拟纳入优先审评
11月4日,CDE官网显示,辉瑞的马塔西单抗拟纳入优先审评,适应症为6岁至不满12岁、伴有或不伴有凝血因子抑制物的儿童血友病患者常规预防治疗,以防止出血或降低出血发作频率。11月5日,NMPA官网显示,马塔西单抗注射液的新适应症在国内获批上市,推测适应症为:12岁及以上、伴有抑制物的A型或B型血友病患者。
马塔西单抗是一种由辉瑞自主研发的抗组织因子途径抑制物单克隆抗体,通过靶向TFPI的Kunitz 2结构域,帮助重新建立止血平衡。其采用每周一次皮下注射的给药方式,为全球首款只需每周一次固定剂量皮下注射的非因子创新药物。不同于FVIII和FIX替代疗法,马塔西单抗的作用机制并非替代缺失或不足的凝血因子,而是旨在靶向组织因子途径抑制剂(TFPI),TFPI是人体天然抗凝血剂之一,其作用是抑制血液凝固的启动。马塔西单抗通过靶向TFPI的Kunitz 2结构域,帮助重建出血和凝血(或止血)之间的平衡,从而实现出血保护和简便给药的双重目标。
相关扩展阅读:辉瑞马塔西单抗拟纳入优先审评!全球首个抗TFPI单抗冲刺6–11岁儿童血友病常规预防
(7)艺妙生物首款CAR-T细胞药品赛泊华®获批上市
11月5日,艺妙生物宣布,其首款自主研发的靶向CD19的自体CAR-T细胞候选产品泊基奥仑赛注射液(研发代号:IM19,商品名:赛泊华®)获得NMPA批准上市,用于治疗经过二线或以上系统性治疗后成人复发或难治性大B细胞淋巴瘤患者(r/r DLBCL)。
泊基奥仑赛注射液(研发代号:IM19)是艺妙神州原研靶向CD19 的CAR-T细胞候选药物,其采用了独特的CAR分子保护肽设计,提升了CAR-T细胞的杀伤活性和体内存续能力。赛泊华®确证性临床试验有效性分析集纳入了96例经过二线及以上复发或难治大B细胞淋巴瘤患者,为国内已获批/在研同类CD19 CAR-T细胞注册临床中最大的有效性分析集。研究显示:主要研究终点3个月的客观缓解率(ORR)为58.3%,全人群最佳客观缓解率达到72.9%,未接受桥接化疗的患者完全缓解率(CRR)达到58.6%,中位无进展生存期(mPFS)为5.98个月。赛泊华®在全人群中均展现出稳健可靠的疗效信号,为后线患者争取到长期生存机会。更值得关注的是,赛泊华®在临床最棘手的人群中同样表现突出:65岁以上老年患者最佳客观缓解率达到80.8%,优于整体人群,造血干细胞移植后复发的患者最佳客观缓解率达到90%,为高龄、移植后复发等既往治疗获益有限的难治患者,带来全新治疗选择。
(8)强生FIC双抗皮下制剂新适应症获批上市
11月5日,强生宣布,美国FDA已加速批准 RYBREVANT FASPRO(埃万妥单抗皮下注射制剂)作为单药疗法,用于治疗接受过铂类化疗和抗PD-(L)1抗体治疗后病情进展的复发性或转移性头颈部鳞状细胞癌(HNSCC)成人患者。该药物是首个可用于治疗HNSCC的双抗药物。
埃万妥单抗是一种靶向EGFR和c-MET的全人源双特异性抗体,具有免疫细胞定向活性。埃万妥单抗静脉注射剂型于2021年5月首次在美国获批上市,皮下注射剂型则于2025年4月首次在欧洲获批上市。皮下注射剂型在注射时间上有较大优势,仅需5分钟即可完成给药。在Ib/II期OrigAMI-4研究中,既往接受过PD-(L)1药物和铂类化疗治疗的HNSCC患者经埃万妥单抗皮下注射剂型治疗后,确认的客观缓解率(ORR)为42%(43/102),其中15例患者实现了完全缓解(CR)。56%的患者中位缓解持续时间(DOR)至少达到6个月。
(9)百奥泰戈利木单抗生物类似药获批上市
11月5日,百奥泰宣布 戈利木单抗注射液(BAT2506,商品名:阿舒立®)的上市申请获得国家药品监督管理局(NMPA)批准,用于治疗类风湿关节炎和强直性脊柱炎。
该产品为国内首款戈利木单抗生物类似药。2026年2月,该产品(欧洲商品名:Gotenfia®)获欧洲药品管理局批准上市,用于治疗类风湿关节炎、银屑病关节炎、中轴型脊柱关节炎、溃疡性结肠炎,以及幼年特发性关节炎。同年5月,该产品(美国商品名:Immgolis和Immgolis intri)获得FDA批准上市,成为美国首款获批的戈利木单抗生物类似药。其中Immgolis用于联合甲氨蝶呤治疗中重度活动性类风湿关节炎成人患者,以及治疗中重度活动性溃疡性结肠炎成人患者;Immgolis intri获批用于联合甲氨蝶呤治疗中重度活动性类风湿关节炎成人患者。截至目前,百奥泰的戈利木单抗已在中美欧三地获批上市。
阿舒立®(戈利木单抗注射液)是百奥泰根据中国NMPA、美国FDA、欧洲EMA生物类似药相关指导原则开发的戈利木单抗生物类似药。戈利木单抗是靶向TNF-α的抗体,能够以高亲和力特异性地结合可溶性及跨膜的人TNF-α,阻断TNF-α与其受体TNFR结合,从而抑制TNF-α的活性。
(10)博安生物创新双抗BA2201在中国获批开展临床
11月6日,博安生物宣布,其自主开发的1类创新药BA2201已获得中国国家药品监督管理局药品审评中心批准开展临床试验。该在研药物为靶向TL1A及IL-23(p19)的长效双特异性抗体,拟用于治疗炎症性肠病(IBD)等自身免疫性疾病。
公开资料显示,这是一款靶向TL1A及IL-23(p19)的长效双特异性抗体,同时靶向IL-23(p19)和TL1A两条IBD核心致病通路。其中,IL-23(p19)是已获临床验证的IBD治疗靶点;TL1A及其受体DR3通路则同时参与炎症反应和肠道纤维化相关过程,TL1A单抗已在IBD临床试验中展现出优异疗效。这一双靶点设计旨在发挥协同抗炎作用,并探索干预肠道纤维化相关机制的潜力。凭借创新的分子结构,BA2201在发挥显著抗炎与抗纤维化药效的同时,兼顾降低免疫原性风险,并具备在人体中实现每3个月一次皮下注射给药的潜力,在药效与长期给药便利性方面形成差异化优势。
1.4.2 本周全球TOP10积极/失败临床结果
(1)益方生物重磅新药III期成功
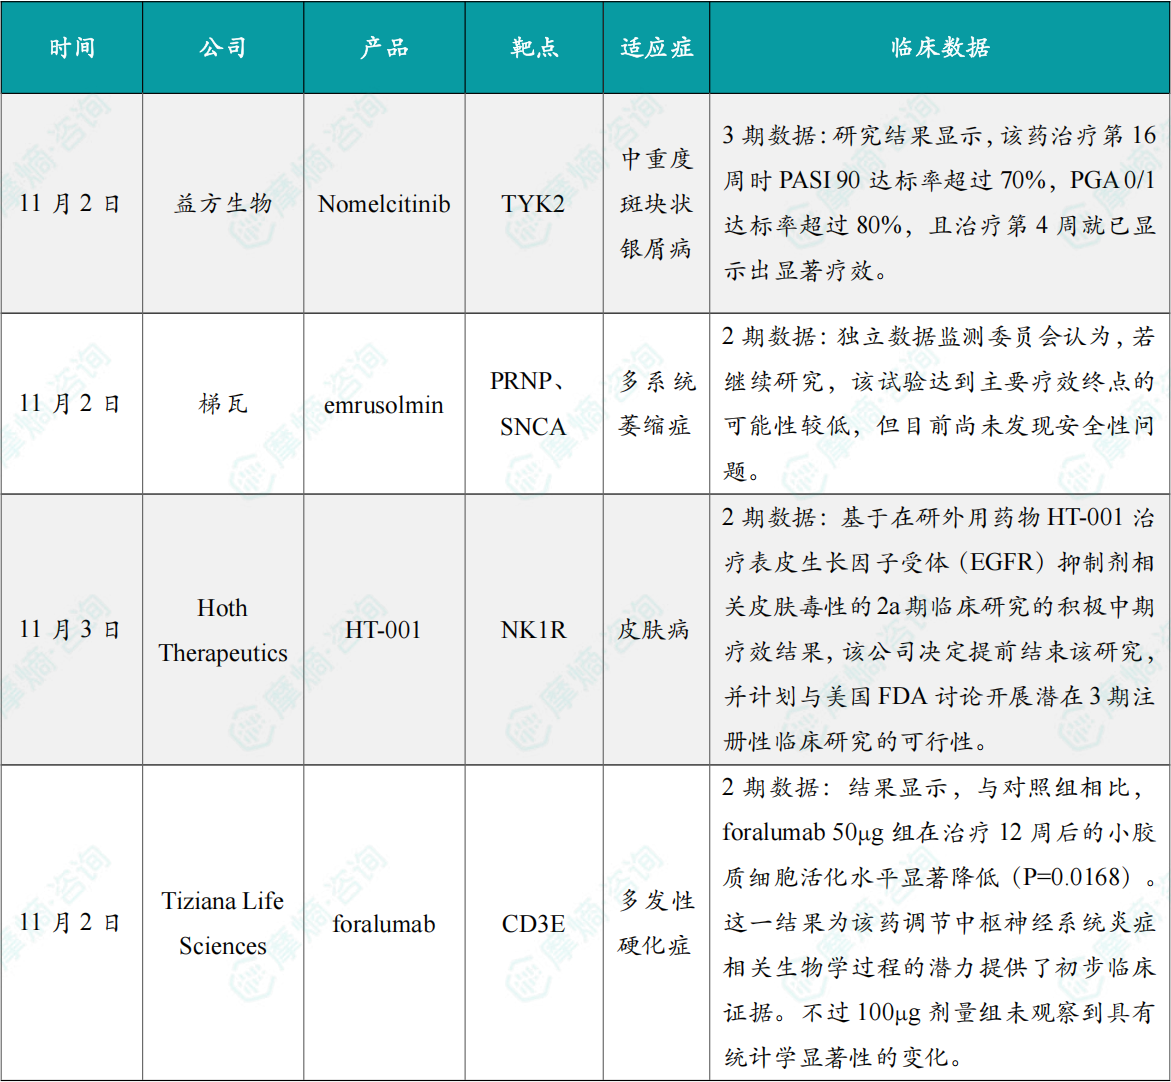
11月2日,益方生物宣布,自主研发的TYK2抑制剂 Nomelcitinib(D-2570)治疗中重度斑块状银屑病的注册性III期临床研究达到主要终点和关键次要终点。
Nomelcitinib是益方生物自主研发的一款新型口服选择性TYK2抑制剂,通过选择性结合TYK2假激酶域(JH2),抑制TYK2激酶活性,阻断TYK2依赖性的细胞因子信号传导,从而参与免疫调节。
III期研究结果显示,治疗第16周时,两个Nomelcitinib治疗组的PASI 90达标率均超过70%,PGA 0/1达标率均超过80%,两项指标均显著优于安慰剂组。值得关注的是,Nomelcitinib起效较快。治疗第4周时,两个治疗组达到PASI 90和PGA 0/1的患者比例便已显著高于安慰剂组,且随着治疗时间延长,疗效进一步提升。在其他次要疗效终点分析中,Nomelcitinib治疗组同样优于安慰剂组,差异具有统计学意义。安全性方面,Nomelcitinib整体表现出良好的安全性和耐受性,其安全性特征与既往II期临床研究及其他选择性TYK2 JH2抑制剂相似,未发现新的安全性信号。
(2)梯瓦多系统萎缩在研药物emrusolmin 2期研究因无效性分析提前终止
11月2日,梯瓦(Teva Pharmaceuticals)宣布终止 emrusolmin(TEV-'286)用于治疗成人多系统萎缩症(MSA)的2期TOPAS-MSA临床研究(NCT06568237)。该决定是在独立数据监测委员会(IDMC)根据预设的中期无效性分析提出建议后作出的,该分析达到了预设的无效标准,继续研究达到主要疗效终点的概率极低。
TOPAS-MSA是一项2期临床研究,计划在约350例成年MSA患者中评估emrusolmin与安慰剂的疗效和安全性。研究主要终点为治疗48周时,改良版统一多系统萎缩评定量表(modified Unified Multiple System Atrophy Rating Scale,UMSARS)第一部分评分较基线的变化。
Emrusolmin是一种口服小分子药,针对α-突触核蛋白(α-synuclein)聚集,这是多系统萎缩症的核心致病机制之一。该药物是与MODAG GmbH合作开发的,2022年获FDA授予的孤儿药资格,2025年9月获得快速通道资格。
(3)Hoth Therapeutics宣布HT-001因2a期积极中期疗效,拟推进至3期研究
11月3日,Rocket One旗下生物技术公司Hoth Therapeutics宣布,基于在研外用药物HT-001治疗表皮生长因子受体(EGFR)抑制剂相关皮肤毒性的2a期临床研究的积极中期疗效结果,该公司决定提前结束该研究,并计划与美国FDA讨论开展潜在3期注册性临床研究的可行性。
HT-001是一款以aprepitant为活性成分的在研局部外用凝胶制剂,旨在通过直接作用于受累皮肤,改善EGFR抑制剂引起的皮肤毒性。Aprepitant是一种神经激肽1(NK1)受体拮抗剂,能够阻断P物质与NK1受体结合,从而抑制相关信号通路。此次提前结束的CLEER-001是一项多中心、剂量探索性2a期研究,旨在评估HT-001治疗EGFR抑制剂相关皮肤毒性的疗效、安全性和耐受性。研究分为两个阶段:开放标签药代动力学研究阶段,以及随机、双盲、安慰剂对照的剂量探索阶段,后者评估不同浓度HT-001凝胶的治疗效果。
(4)Tiziana Life Sciences鼻喷抗CD3抗体2a期研究达到双重主要终点
11月2日,Tiziana Life Sciences公布了在研鼻喷抗CD3单克隆抗体foralumab治疗非活动性继发进展型多发性硬化症(na-SPMS)的2a期INFORM-MS研究的积极顶线结果。研究达到安全性与耐受性以及神经炎症影像学生物标志物两项主要终点。
INFORM-MS是一项随机、双盲、安慰剂对照2a期研究,共纳入48例患者。受试者随机接受安慰剂(18例)、foralumab 50μg(19例)或100μg(11例)鼻喷治疗,持续12周。研究的两项主要终点分别为安全性与耐受性,以及通过靶向转位蛋白(TSPO)的正电子发射断层成像(PET)评估的小胶质细胞活化水平变化。结果显示,与对照组相比,foralumab 50μg组在治疗12周后的小胶质细胞活化水平显著降低(P=0.0168)。这一结果为该药调节中枢神经系统炎症相关生物学过程的潜力提供了初步临床证据。不过100μg剂量组未观察到具有统计学显著性的变化。在次要终点方面,研究还观察到患者疲劳症状的改善。治疗12周后,foralumab 50μg组和100μg组的修订版疲劳影响量表(MFIS)总评分分别较基线平均降低6.17分和7.18分,对照组降低3.12分。两个治疗组的组内变化均达到统计学显著性。
(5)远大医药眼科新药临床III期成功
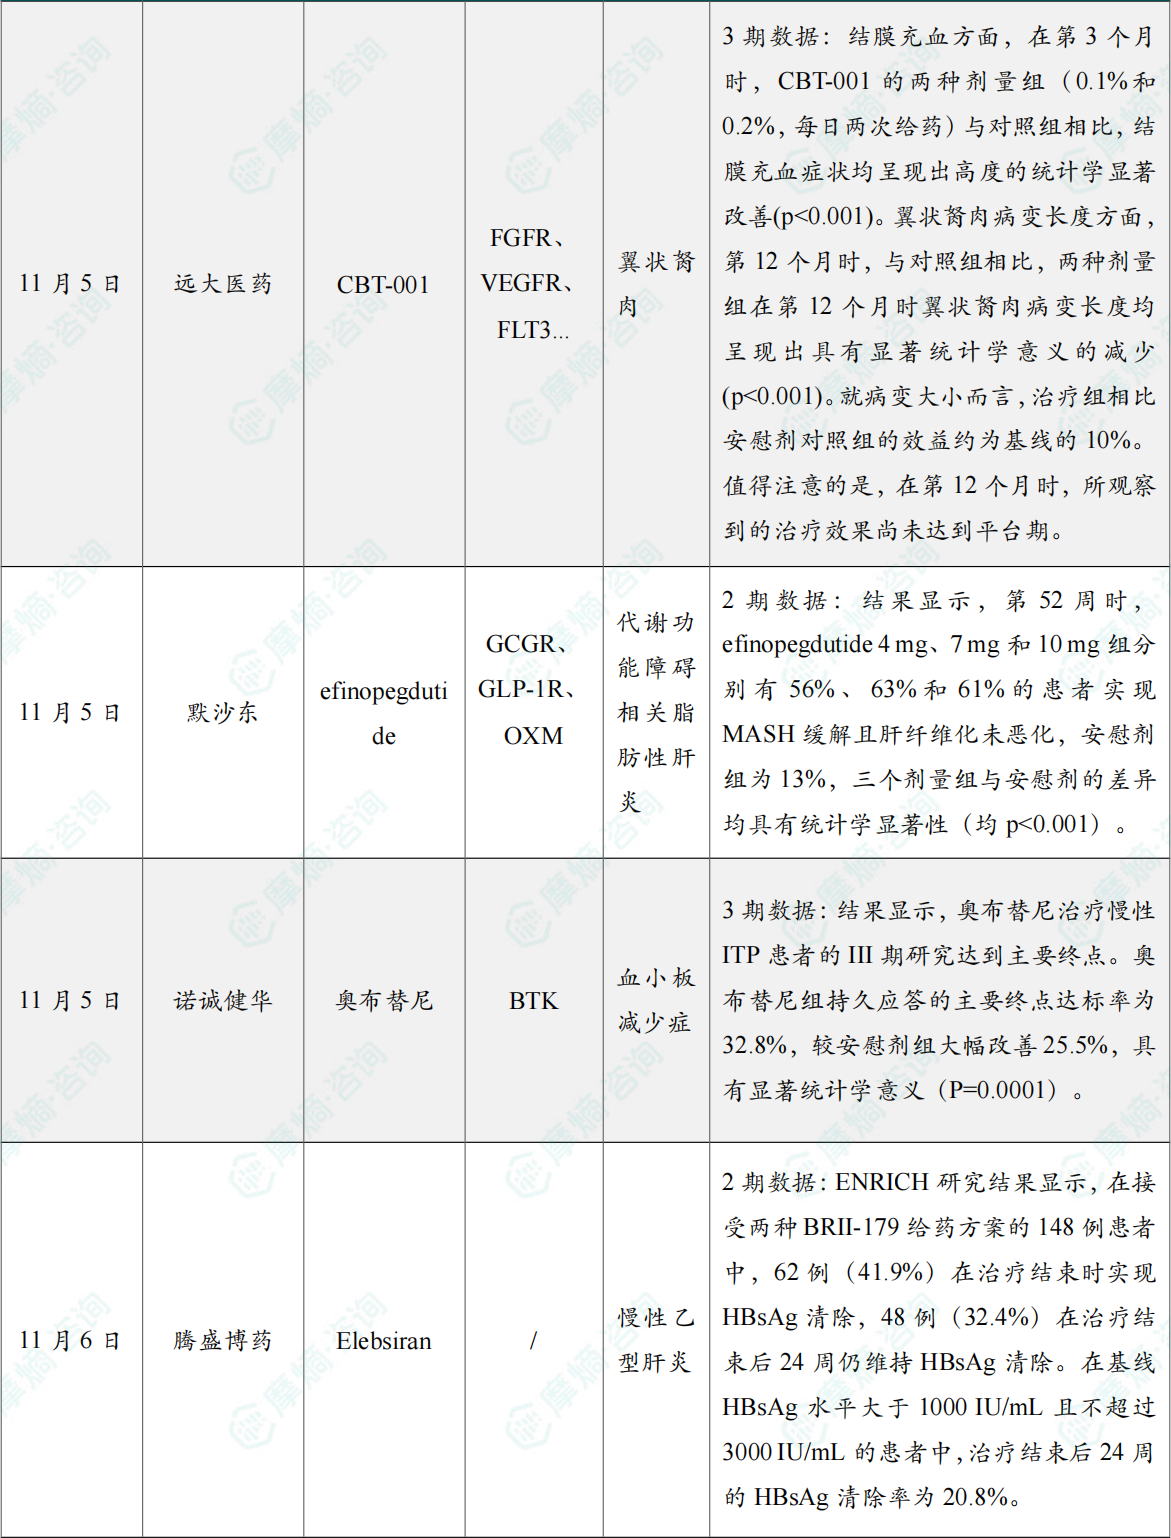
11月5日,远大医药宣布,用于治疗翼状胬肉的全球创新眼科药物 CBT-001(GPN00153)开展的国际多中心III期临床试验达到主要临床终点。对比安慰剂对照组在第3个月的结膜充血及第12个月的翼状胬肉病变长度,CBT-001的两种剂量展示出具高度统计学意义的改善情况。该临床结果标志着首次有药物通过在统计学上显著改善充血及病变大小,展现出对翼状胬肉的疾病治疗作用。
CBT-001是由Cloudbreak Pharma Inc.(HKEX: 2592)自主研发的新型多激酶抑制剂(MKI)滴眼液,为已上市肺纤维化治疗药物OFEV核心活性成分尼达尼布的改良型创新制剂。该药物可通过抑制多种激酶受体通路,阻断新生血管形成及组织纤维化进程,从根源上干预翼状胬肉的病理基础——纤维血管增生,而非单纯缓解临床症状。
(6)默沙东在研多肽疗法efinopegdutide临床2b期达到主要终点
11月5日,默沙东在美洲肝脏研究学会(AASLD)年会上公布了GLP-1/胰高血糖素受体双重激动剂 efinopegdutide 治疗代谢功能障碍相关性脂肪肝炎(MASH)的IIb期临床试验数据。
研究结果显示,第52周时,efinopegdutide 4 mg、7 mg和10 mg组分别有56%、63%和61%的患者实现MASH缓解且肝纤维化未恶化,安慰剂组为13%,三个剂量组与安慰剂的差异均具有统计学显著性(均p<0.001)。在另一项关键组织学终点中,efinopegdutide 4 mg和7 mg组分别有43%和52%的患者实现肝纤维化至少改善1期且MASH未恶化,安慰剂组为21%,两剂量组的差异均达到统计学显著性。10 mg组的相应改善率为34%,但未达到统计学显著性(p=0.072)。安全性方面,最常见的不良事件为胃肠道事件,10 mg组因不良事件停止治疗的比例为11%,其他efinopegdutide剂量组为3%~4%。研究人员认为,7 mg剂量表现出较为有利的获益与风险特征。
(7)诺诚健华宣布奥布替尼治疗ITP III期研究达到主要终点
11月5日,诺诚健华宣布,其自主研发的新型BTK抑制剂奥布替尼治疗原发免疫性血小板减少症(ITP)的III期研究达到主要终点,该研究结果入选2026年美国血液学协会(ASH)年会口头报告,目前摘要已在ASH官网公布。
研究结果显示,奥布替尼治疗慢性ITP患者的III期研究达到主要终点。奥布替尼组持久应答的主要终点达标率为32.8%,较安慰剂组大幅改善25.5%,具有显著统计学意义(P=0.0001)。与此同时,奥布替尼组达到多个次要疗效终点,奥布替尼组在ITP患者中起效迅速,自给药第7天起显著优于安慰剂组。在血小板应答者中,奥布替尼组首次应答时间更快,中位应答时间为14天,安慰剂组中位时间为42天。此外,奥布替尼显著降低了患者对挽救治疗的需求。奥布替尼组安全性良好,安全性特征与安慰剂组相当,未见明显的安全性风险升高。大多数治疗期间出现的不良事件(TEAE)为1–2级。
(8)腾盛博药乙肝联合疗法2b期研究结果积极
11月6日,腾盛博药在港交所公告,其乙肝功能性治愈方案的两项IIb期研究ENRICH和ENHANCE的完整结果,以三场最新突破摘要在美国肝病研究学会年会(11月5日至9日)公布。Elebsiran是一款靶向乙肝病毒RNA转录本的在研siRNA疗法,旨在减少HBsAg的产生。BRII-179则是一款基于重组蛋白的在研乙肝免疫治疗候选药物,旨在诱导针对乙肝病毒的B细胞和T细胞免疫应答。研究人员希望通过BRII-179激活乙肝病毒特异性免疫应答,再联合elebsiran及聚乙二醇干扰素α,探索提高乙肝功能性治愈率的可能性。
ENRICH研究结果显示,在接受两种BRII-179给药方案的148例患者中,62例(41.9%)在治疗结束时实现HBsAg清除,48例(32.4%)在治疗结束后24周仍维持HBsAg清除。在基线HBsAg水平大于1000 IU/mL且不超过3000 IU/mL的患者中,治疗结束后24周的HBsAg清除率为20.8%。ENHANCE研究Part A1结果显示,接受BRII-179、elebsiran及聚乙二醇干扰素α同步三联治疗的患者,在治疗结束时的HBsAg清除率为25.5%,聚乙二醇干扰素α单药组为10.2%,差异具有统计学显著性(p=0.0301)。治疗结束后24周,两组维持HBsAg清除的患者比例分别为17.3%和6.1%。ENHANCE研究Part A2进一步探索了通过免疫预激缩短聚乙二醇干扰素α治疗时间的可能性。患者先接受24周BRII-179联合elebsiran治疗,再接受24周elebsiran联合聚乙二醇干扰素α治疗,使聚乙二醇干扰素α的治疗时间从Part A1方案中的48周缩短至24周。结果显示,治疗结束时及结束后8周的HBsAg清除率分别为22.5%和25.0%。
(9)先声药业三抗新药首次公布临床结果
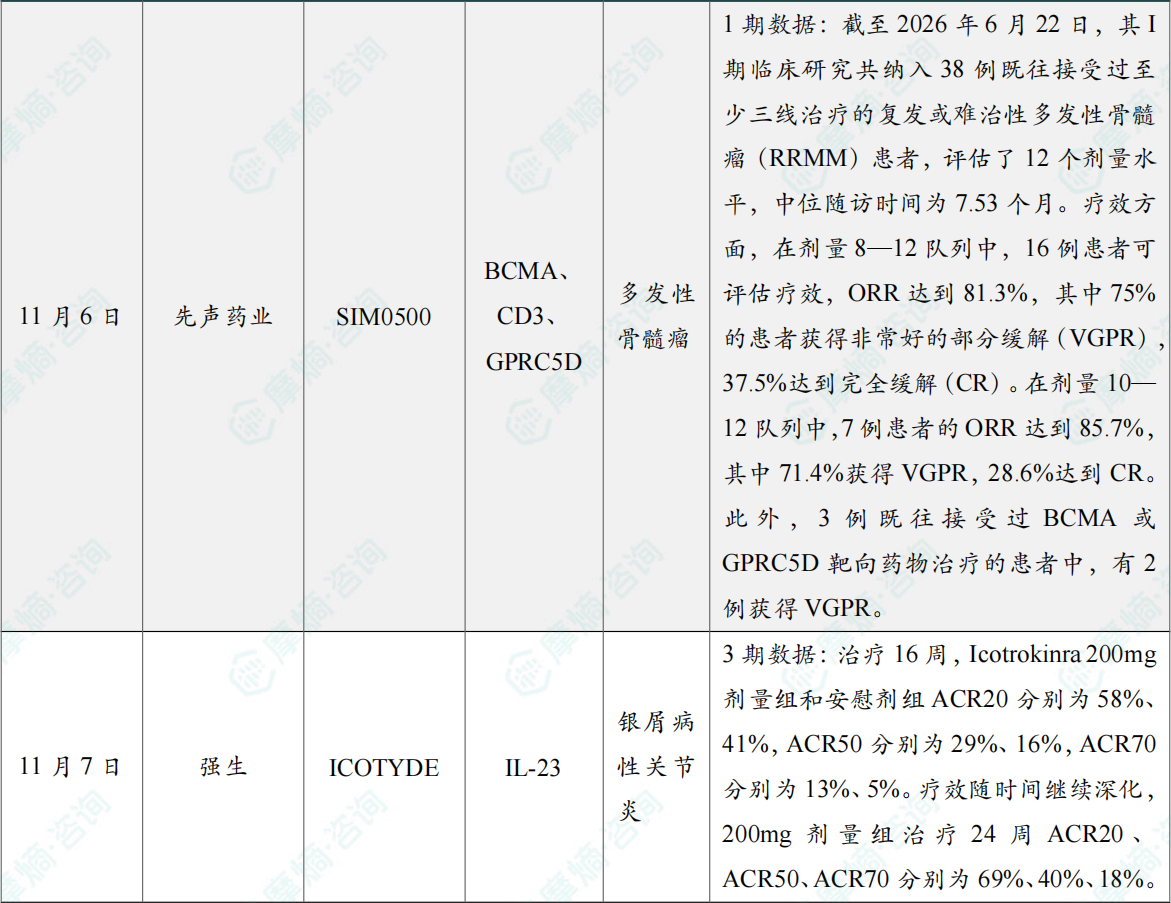
11月6日,ASH 2026大会常规摘要公开,先声药业自主研发的三特异性抗体 SIM0500(SCR-8572)首次披露临床数据。
SIM0500是一款靶向CD3、BCMA和GPRC5D的三特异性抗体,其中BCMA为单价结合域,GPRC5D为双价结合域。该药通过降低CD3结合亲和力、增强BCMA和GPRC5D结合亲和力,旨在兼顾治疗效果与安全性。截至2026年6月22日,其I期临床研究共纳入38例既往接受过至少三线治疗的复发或难治性多发性骨髓瘤(RRMM)患者,评估了12个剂量水平,中位随访时间为7.53个月。疗效方面,在剂量8—12队列中,16例患者可评估疗效,ORR达到81.3%,其中75%的患者获得非常好的部分缓解(VGPR),37.5%达到完全缓解(CR)。在剂量10—12队列中,7例患者的ORR达到85.7%,其中71.4%获得VGPR,28.6%达到CR。此外,3例既往接受过BCMA或GPRC5D靶向药物治疗的患者中,有2例获得VGPR。
(10)强生IL-23R口服环肽Icotrokinra三期临床成功
11月7日,强生全球首创IL-23R口服环肽 Icotrokinra 在美国风湿病学会(ACR)年会上以最新突破摘要形式公布了银屑病关节炎(PsA)三期临床最新数据。评估了每日一次的靶向口服多肽药物 ICOTYDE®(icotrokinra,200毫克)在没接受过生物制剂治疗的活动性银屑病关节炎(PsA)成年患者中的疗效安全性。
结果显示,治疗16周,Icotrokinra 200mg剂量组和安慰剂组ACR20分别为58%、41%,ACR50分别为29%、16%,ACR70分别为13%、5%。疗效随时间继续深化,200mg剂量组治疗24周ACR20、ACR50、ACR70分别为69%、40%、18%。治疗16周,Icotrokinra 200mg剂量组和安慰剂组IgA0/1分别为57%、14%。治疗24周,Icotrokinra 200mg剂量组的IGA0/1为64%。在安全性方面,截至第24周的数据与ICOTYDE此前已建立的安全性特征保持一致,未观察到新的安全信号。
Icotrokinra还在开展克罗恩病、溃疡性结肠炎的临床试验,持续拓宽该靶向口服多肽在免疫介导疾病中的应用范围。
同期事件:
1. 2026年第45周11.02-11.08国内创新药/改良型新药申请临床/获批临床/申请上市/获批上市数据分析
2. 2026年第45周11.02-11.08国内仿制药/生物类似物申报/审批数据分析
3. 2026年第45周11.02-11.08国内医药大健康行业政策法规汇总
以上内容均来自{ 摩熵咨询医药行业观察周报(2026.11.02-2026.11.08) },如需查看或下载完整版报告,可点击!





收藏
登录后参与评论
暂无评论