






CTR20262723
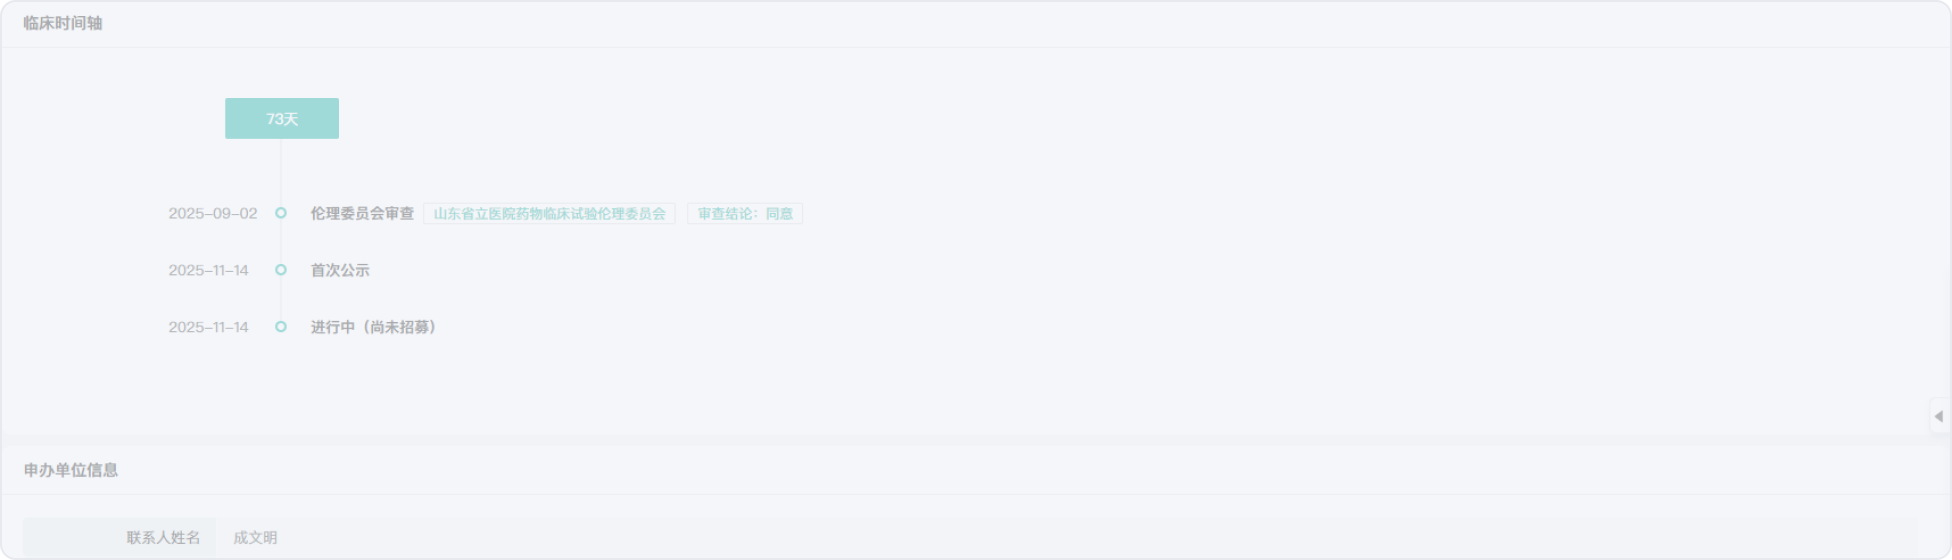
进行中(尚未招募)
N-803
治疗用生物制品
N-803
2026-07-28
企业选择不公示
/
对免疫检查点抑制剂治疗产生获得性耐药的晚期或转移性非小细胞肺癌
N-803联合替雷利珠单抗或既往治疗失败的免疫检查点抑制剂和多西他赛对比多西他赛单药治疗非小细胞肺癌的III期临床研究
一项在免疫检查点抑制剂治疗获得性耐药的晚期或转移性非小细胞肺癌参与者中比较N-803联合替雷利珠单抗或既往治疗失败的免疫检查点抑制剂和多西他赛治疗与多西他赛单药治疗的随机、两队列、开放性、III期临床试验
510000
本研究旨在比较N-803联合替雷利珠单抗和多西他赛(队列A)或既往治疗失败的卫生监管部门批准的抗程序性细胞死亡蛋白1(PD-1)或抗程序性死亡蛋白配体1(PD-L1)CPI和多西他赛治疗(队列B)与多西他赛单药治疗(队列A和队列B)的有效性和安全性。
平行分组
Ⅲ期
随机化
开放
/
国际多中心试验
国内: 107 ; 国际: 507 ;
国内: 登记人暂未填写该信息; 国际: 登记人暂未填写该信息;
/
/
否
1.队列A:年龄≥18岁。 队列B:年龄≥18岁。;2.队列A:能够理解并能够签署符合相关机构审查委员会(IRB)或独立伦理委员会(IEC)指导原则的知情同意书。 队列B:能够理解并签署符合相关IRB或IEC指导原则的知情同意书。;3.队列A:经病理学证实的IV期NSCLC。 队列B:经病理学证实的IV期NSCLC。;4.队列A:对地区卫生监管机构批准的免疫+含铂化疗方案产生获得性耐药,定义为初始缓解(任何持续时间)或疾病稳定(持续时间约6个月[±2周])后立即出现疾病进展。接受抗PD-1/抗PD-L1单抗作为一线治疗的参与者可在二线治疗中接受含铂化疗联合抗PD-1/抗PD-L1单抗治疗。参与者必须接受过铂类化疗才有资格参加研究。参与者必须在最近的既往治疗线中接受过抗PD-1/抗PD-L1单抗才有资格参加研究。 队列B:对地区卫生监管机构批准的免疫+含铂化疗方案产生获得性耐药,定义为初始缓解(任何持续时间)或疾病稳定(持续时间约6个月[±2周])后立即出现疾病进展。接受抗PD-1/抗PD-L1单抗为一线治疗的参与者可在二线治疗中接受含铂化疗联合抗PD-1/抗PD-L1单抗治疗。参与者必须接受过铂类化疗才有资格参加研究。参与者必须在最近的既往治疗线中接受过抗PD-1/抗PD-L1单抗才有资格参加研究。;5.队列A:存在AGA的参与者,需有1种及以上经证实的可靶向基因组改变记录,包括:EGFR、ROS1、神经营养酪氨酸受体激酶(NTRK)、B快速加速纤维肉瘤(BRAF)、间质上皮转化(MET)外显子14跳跃、转染重排(RET)、Kirsten大鼠肉瘤(KRAS)和HER2。 队列B:放化疗后接受免疫CPI作为巩固治疗的参与者,如果在CPI末次治疗后3个月内出现疾病进展或复发,并且必须既往接受过至少6个月的一线CPI治疗,则有资格参加研究。如果该CPI未获批用于晚期NSCLC,则将使用获批的替代CPI。;6.队列A:存在AGA的参与者必须满足以下晚期或转移性NSCLC的标准。筛选时,参与者既往接受过1种或2种已在当地获批(且为标准治疗)并适用于参与者基因组改变的靶向治疗:a. 携带EGFR L858R或外显子19缺失突变的肿瘤参与者必须既往接受过奥希替尼治疗。b. 曾接受靶向药物作为早期疾病辅助治疗的参与者须满足以下条件之一:治疗期间或最后一次给药后6个月内疾病复发或进展;或因复发/进展性疾病接受过至少额外一疗程针对相同基因组变异的靶向治疗(该治疗药物可与辅助治疗阶段所用药物相同或不同)。c. 既往接受过酪氨酸激酶抑制剂(TKI)治疗的参与者,若当地有已获批且临床上适用于基因组改变的靶向治疗,需先接受过该治疗;才能参与本研究。d.参与者还必须符合上述入选标准#4。 队列B:如果参与者的可靶向基因组改变(AGA)呈阳性,AGA定义为具有至少1种地区卫生监管机构批准的靶向治疗的基因组改变。参与者必须接受过至少1种靶向治疗,或如果当地批准了多线靶向治疗,则必须接受过≥2种靶向治疗。因此,参与者必须已用尽地区卫生监管机构批准的针对其特定AGA的一线或二线NSCLC靶向治疗,且对免疫检查点治疗产生获得性耐药,才有资格参加研究。参与者必须符合入选标准#4。;7.队列A:ECOG 体能状态评分为 0-2。 队列B:既往接受过治疗的脑转移参与者可以参加研究,但前提是病情临床稳定至少2周,无新发或扩大的脑转移证据,且研究药物给药前3天停用类固醇。上述定义中稳定的脑转移病情应在研究药物首次给药前确定。无症状性脑转移参与者(即无神经系统症状,不需要使用皮质类固醇,且无>1.5 cm的病灶)可参加研究,但需针对疾病部位定期进行脑部影像学检查。;8.队列A:根据 RECIST v1.1,存在可测量的肿瘤病灶。 队列B:ECOG体能状态评分为0-2。;9.队列A:预期寿命至少为3个月。 队列B:根据RECIST v1.1,存在可测量的肿瘤病灶。;10.队列A:能够按照本方案的要求,参加规定的研究访视,并能够返回研究中心接受适当的随访。 队列B:预期寿命至少为3个月。;11.队列A:有生育能力的女性和未绝育的男性参与者同意实施有效避孕。有生育能力的女性参与者定义为已经历月经初潮,且未永久绝育或未绝经的女性。绝经定义为在无其他医学原因的情况下,连续12个月无月经。有生育能力的女性参与者在筛选时的血清妊娠试验结果必须为阴性,并在筛选前能坚持采用高效避孕方法(例如,输卵管结扎、已获批的抑制排卵的激素避孕药或宫内节育器[IUD]),并同意在研究期间继续使用高效避孕方法,或将在研究期间和研究药物末次给药后7个月内进行手术绝育(例如,子宫切除术)。男性参与者必须同意在研究期间及研究药物末次给药后7个月内使用屏障避孕法。 队列B:能够按照本方案要求,参加规定的研究访视,并能够返回研究中心接受适当随访。;12.队列A:已知感染人类免疫缺陷病毒(HIV)的参与者必须持续接受抗逆转录病毒治疗,且在入组前6个月内最近一次病毒载量检测中无法检出病毒载量。 队列B:有生育能力的女性和未绝育的男性参与者同意实施有效避孕。有生育能力的女性参与者定义为已经历月经初潮,且未永久绝育或未绝经的女性。绝经定义为在无其他医学原因的情况下,连续12个月无月经。有生育能力的女性参与者在筛选时的血清妊娠试验结果必须为阴性,并在筛选前能坚持采用高效避孕方法(例如,输卵管结扎、已获批的抑制排卵的激素避孕药或宫内节育器[IUD]),并同意在研究期间继续使用高效避孕方法,或将在研究期间和研究药物末次给药后7个月内进行手术绝育(例如,子宫切除术)。男性参与者必须同意在研究期间及研究药物末次给药后7个月内使用屏障避孕法。;13.队列B:已知感染人类免疫缺陷病毒(HIV)的参与者必须持续接受抗逆转录病毒治疗,且在入组前6个月内最近一次病毒载量检测中无法检出病毒载量。;
请登录查看1.队列A:目前存在需要接受治疗的系统性自身免疫性疾病(如红斑狼疮、类风湿关节炎、Addison病或与淋巴瘤相关的自身免疫性疾病)。参与者必须已停药180天。 队列B:目前需要全身治疗的自身免疫性疾病(如红斑狼疮、类风湿性关节炎、艾迪生病或与淋巴瘤相关的自身免疫性疾病),但需要甲状腺替代治疗的自身免疫性甲状腺炎和需要使用胰岛素的糖尿病除外。参与者必须已停药60天。;2.队列A:有以下任何病史:药物诱导的严重皮肤不良反应(SCAR),包括但不限于Stevens-Johnson综合征/中毒性表皮坏死松解症(SJS/TEN),药物反应伴嗜酸粒细胞增多和全身性症状(DRESS),或剂量限制性免疫介导反应。 队列B:有以下任何病史:药物诱导的严重皮肤不良反应(SCAR),包括但不限于Stevens-Johnson综合征/中毒性表皮坏死松解症(SJS/TEN),药物反应伴嗜酸粒细胞增多和全身性症状(DRESS),或剂量限制性免疫介导反应。;3.队列A:有以下病史:接受过异基因造血干细胞移植或需要免疫抑制治疗的器官移植;曾患需使用全身性类固醇治疗的肺炎或间质性肺病;研究启动前≤3天内接受过全身性类固醇治疗或任何其他免疫抑制药物治疗。每日激素替代治疗(如泼尼松、氢化可的松)及用于管理不良事件(AE)的皮质类固醇除外。 队列B:有以下病史:接受过异基因造血干细胞移植或需要免疫抑制治疗的器官移植;曾患需使用全身性类固醇其他全身治疗积极治疗的肺炎或间质性肺病;研究启动前≤3天内接受过全身性类固醇治疗或任何其他免疫抑制药物治疗。每日激素替代治疗(如泼尼松、氢化可的松)及用于管理不良事件(AE)的皮质类固醇除外。;4.队列A:存在间变性淋巴瘤激酶(ALK)可靶向基因组改变(AGA)的参与者。 队列B:存在活动性或未受控制的乙型肝炎和/或丙型肝炎感染,且根据随机化前28天内乙型肝炎(乙型肝炎表面抗原[HBsAg]、抗乙型肝炎表面抗体[抗HBs]、抗乙型肝炎核心抗体[抗HBc]或乙型肝炎病毒[HBV]DNA)和/或丙型肝炎感染(根据丙型肝炎病毒[HCV]RNA)检测结果评价为乙型肝炎或丙型肝炎病毒阳性。符合以下标准的参与者有资格参加研究: a. 接种过乙型肝炎疫苗,且仅抗-HBs阳性,无肝炎临床体征。 b. HbsAg+伴HBV感染超过6个月(即慢性HBV感染)且符合以下条件: i. HBV DNA病毒载量<2,000 IU/mL。 ii. 转氨酶值正常,或如果存在肝转移,异常转氨酶结果AST/ALT<3×ULN,但该异常不得归因于HBV感染。 iii. 开始或维持抗病毒治疗(如果研究者认为有临床指征)。 c.已治愈的肝炎。;5.队列A:入组前6个月内,具有使用当地公认的标准治疗检测结果评估的已知活动性乙型肝炎或丙型肝炎感染史,但允许已痊愈的病例入组本研究。 队列B:需要全身性抗生素治疗的活动性感染(允许接受抗病毒治疗)。;6.队列A:存在需要抗生素治疗的活动性感染。 队列B:已知有活动性中枢神经系统(CNS)转移、癌性脑膜炎和/或脊髓压迫。;7.队列A:已知有活动性中枢神经系统(CNS)转移、癌性脑膜炎和/或脊髓压迫。 队列B:筛选时体重≤40 kg。;8.队列A:筛选时体重≤40 kg。 队列B:研究药物首次给药前4周内接种过活疫苗。;9.队列A:正在接受CYP3A4抑制剂治疗。 队列B:已知对多西他赛或其他配方中含聚山梨酯80的药物存在严重过敏反应史。;10.队列A:研究药物首次给药前4周内接种过活疫苗。 队列B:研究随机化前28天内接受过大手术、发生过心肌梗死和/或脑血管意外。参与者必须经主治研究者判断已从既往手术或疾病的影响中完全恢复。;11.队列A:有炎症性肠病(如克罗恩病、溃疡性结肠炎)病史或当前有活动性炎症性肠病。 队列B:符合以下实验室结果的器官功能不全: a.淋巴细胞绝对计数<机构LLN(即,参与者的淋巴细胞计数应正常才能入组研究)。 b.中性粒细胞绝对计数≤1,500个细胞/mm3。 c.血小板计数≤100,000个细胞/mm3。 d.总胆红素>1.5倍ULN(除非参与者有记录证实患有Gilbert综合征)。对于证实患有Gilbert综合征的参与者,如果总胆红素≥3×ULN或直接胆红素>ULN,则将其排除。 e.天门冬氨酸氨基转移酶(AST [血清谷草转氨酶;SGOT])或丙氨酸氨基转移酶(ALT [血清谷丙转氨酶;SGPT])>1.5 × ULN或>5 × ULN(对于肝转移参与者)。 f.碱性磷酸酶(ALP)水平>2.5×ULN,对于已知骨转移的参与者,ALP水平>5×ULN。 g.血红蛋白<9.0 g/dL。 h.肌酐清除率<40 mL/min(使用以下Cockcroft-Gault公式计算): 女性=[(140-年龄(岁))×体重(kg)× 0.85]/[72 ×血清肌酐(mg/dL)] 男性=[(140-年龄(岁))×体重(kg)× 1.00]/[72 ×血清肌酐(mg/dL)];12.队列A:已知对多西他赛或其他配方中含聚山梨酯80的药物存在严重过敏反应史的参与者。 队列B:有以下任何一种情况: a.存在Child-Pugh B级(或更严重)的肝硬化; b.存在肝硬化(任何程度)和肝性脑病病史;或 c.存在肝硬化导致的具有临床意义的腹水。具有临床意义的腹水定义为肝硬化导致的且需要利尿剂或穿刺治疗的腹水。;13.队列A:研究随机分组前28天内接受过大手术。参与者必须经主治研究者判断已从既往手术的影响中完全恢复。 队列B:在本研究治疗开始前28天内参加过其他试验药物的研究,但激素敏感型癌症参与者接受降激素治疗是允许的。在积极参加本临床试验期间,不允许参加任何其他干预性临床试验。;14.队列A:符合以下实验室结果的器官功能不全: a.淋巴细胞绝对计数<机构正常值下限(LLN)(即,参与者的淋巴细胞计数应正常才能入组研究)。 b.中性粒细胞绝对计数≤1,500个细胞/mm3。 c.血小板计数≤100,000个细胞/mm3。 d.对于证实患有Gilbert综合征的参与者,如果总胆红素≥3×正常值上限(ULN)或直接胆红素>ULN,则将其排除。 e.天门冬氨酸氨基转移酶(AST [血清谷草转氨酶;SGOT])或丙氨酸氨基转移酶(ALT [血清谷丙转氨酶;SGPT])>1.5 × ULN。 f.碱性磷酸酶(ALP)水平>2.5 × ULN。 g.血红蛋白<9.0 g/dL。 h.血清肌酐>2.0 mg/dL或177 μmol/L或肌酐清除率<40 mL/min(使用以下Cockcroft-Gault公式计算): 女性=[(140-年龄(岁))×体重(kg)× 0.85]/[72 ×血清肌酐(mg/dL)] 男性=[(140-年龄(岁))×体重(kg)× 1.00]/[72 ×血清肌酐(mg/dL)] 队列B:研究者评估认为参与者不能或不愿意遵守方案的要求。;15.队列A:有以下任何一种情况: a.存在Child-Pugh B级(或更严重)的肝硬化; b.存在肝硬化(任何程度)和肝性脑病病史;或 c.存在肝硬化导致的具有临床意义的腹水。具有临床意义的腹水定义为肝硬化导致的且需要利尿剂或穿刺治疗的腹水。 队列B:妊娠和哺乳期女性。;16.队列A:在本研究治疗开始前21天内参加过其他试验药物的研究,但激素敏感型癌症参与者接受降激素治疗是允许的。在积极参加本临床试验期间,不允许参加任何其他干预性临床试验。 队列B:对免疫治疗有导致永久停药的既往不良反应史。;17.队列A:研究者评估认为参与者不能或不愿意遵守方案要求。 队列B:有NSCLC以外的恶性肿瘤病史,但以下情况除外: a.充分切除的非黑色素瘤皮肤癌;或, b.已治愈的原位疾病或 c.其他已治愈的实体瘤,且无疾病证据≥3年;或 d.仅接受激素疗法治疗的激素敏感型癌症。;18.队列A:妊娠和哺乳期女性。 队列B:研究治疗开始前28天内接受过其他抗癌治疗,包括草药或其他禁用的合并用药。;19.队列A:对替雷利珠单抗有过敏反应史。 队列B:法院或权威机构强制要求入住收容机构。;20.队列A:对免疫治疗有导致永久停药的既往不良反应史。;21.队列A:法院或权威机构强制要求入住收容机构。;
请登录查看中山大学肿瘤防治中心
510060


中山大学肿瘤防治中心的其他临床试验
- 替尼泊苷联合替莫唑胺治疗MGMT甲基化阴性新诊断胶质母细胞瘤(nGBM)的单臂、开放、多中心临床研究
- 评价SYS6088在晚期/转移性实体瘤患者中的安全性、耐受性、药代动力学和有效性的临床研究
- 一项评估 SYS6043 对比研究者选择的化疗一线治疗局部复发或转移性三阴性乳腺癌患者的Ⅲ期临床研究
- 瑞康曲妥珠单抗联合曲妥珠单抗及信迪利单抗围术期治疗局部进展期 HER2 阳性胃/食管胃结合部腺癌的Ⅱ期临床研究(Periscope-06 研究)
- RC148(ABBV-1480)联合Telisotuzumab adizutecan(联合或不联合化疗)治疗不可切除结直肠癌的II期临床研究
- QL1706联合化疗联合或不联合贝伐珠单抗治疗经免疫治疗后进展的复发/转移性宫颈癌的前瞻、单臂、探索性临床研究
- 评价PZH2113胶囊治疗以弥漫性大B细胞淋巴瘤为主的复发性/难治性B细胞非霍奇金淋巴瘤受试者的安全性、耐受性、药代动力学特征和初步疗效的开放、多中心、I期临床研究
- 一项在HER2异常实体瘤患者中评价ANS05的I/II期研究
- 注射用HS-20093联合ZG006±阿得贝利单抗在广泛期小细胞肺癌参与者中的安全性、耐受性、药代动力学和有效性的I期临床研究
- 外周血免疫因素影响胶质瘤恶性程度及预后的研究
- 在既往经 PD-1/PD-L1 单抗治疗且经至少两线化疗(至少一线含铂)治疗失败的复发性或转移性鼻咽癌患者中对比 BL-B01D1 与医生选择的化疗方案(末线)III 期随机对照临床研究
- 注射用紫杉醇聚合物胶束联合贝伐珠单抗治疗铂耐药复发性上皮性卵巢癌、输卵管癌和原发腹膜癌的单臂、多中心、Ⅱ期探索性临床研究
- 顺铂联合斯鲁利单抗、吡非尼酮治疗一线或者多线治疗失败的进展期胰腺癌单臂、II期临床研究
- 冷冻消融联合动脉灌注艾帕洛利托沃瑞利单抗,静脉达卡巴嗪及口服仑伐替尼治疗恶性黑色素瘤肝转移的有效性,安全性的单臂II期前瞻性临床试验
- BL-B01D1 联合戈来雷塞治疗 KRAS G12C 突变的局部晚期或转移性非小细胞肺癌患者的 II 期临床研究
- RC148联合化疗对比替雷利珠单抗联合化疗一线治疗晚期驱动基因阴性非鳞状非小细胞肺癌的III期研究
- 超声引导下前锯肌平面布比卡因脂质体多点注射联合 PCIA 与持续胸段硬膜外镇痛在食管癌患者手术后恢复质量的对比:一项单中心、前瞻性、随机对照、非劣效性研究
- 瑞康曲妥珠单抗和卡铂联合或不联合贝伐珠单抗对比化疗治疗铂敏感复发卵巢癌的II期研究
- 芦康沙妥珠单抗用于经治神经内分泌癌患者的单中心、单臂、II期临床研究
- 一项HLX22(重组人源化抗HER2单克隆抗体注射液)联合曲妥珠单抗联合或不联合化疗治疗晚期不可切除/转移性HER2阳性结直肠癌的临床研究
ImmunityBio, Inc./杭州泰格医药科技股份有限公司/PCI San Diego, Inc的其他临床试验
最新临床资讯
-
诺华:CFB抑制剂终止狼疮肾炎二期临床
医药笔记2026-10-17
-
泽安生物医药:实体瘤MCE启动一期临床
医药笔记2026-10-17
-
药明康德2026-10-17
-
沃森生物2026-10-16
-
罕见病信息网2026-10-16
-
武警特色医学中心2026-10-16
-
生物经纬2026-10-16
-
良医汇肿瘤资讯2026-10-16
-
BioMed科技2026-10-16
-
蒲公英资讯2026-10-16
全球药物研发中心
全球研发数据与行业前沿情报


 研发动态

 相关报告

 政策法规
-
2026-10-28
-
2026-10-28
-
2026-10-28
-
摩熵咨询 33 54
-
摩熵咨询 20 3
-
摩熵咨询 20 10
-
颁布机构:国家药品审评中心(CDE) 2026-10-16
-
颁布机构:国家药品监督管理局药品审评中心 2026-09-28
-
颁布机构:国家药品监督管理局 2026-09-10
医药市场洞察中心
医药市场销售数据分析 · 智能洞察 · 竞争格局监测
-
医药市场销售数据分析 · 医院、实体药店、网上药店
-
市场竞争格局分析(靶点、药品类型、ATC大类)
市场动态
市场报告
政策法规
-
2026-10-26
-
2026-10-23
-
2026-10-23
-
摩熵咨询 35 83
-
摩熵咨询 28 71
-
摩熵咨询 34 47
-
颁布机构:国家药品审评中心(CDE) 2026-10-23
-
颁布机构:国家药品监督管理局 2026-10-19
-
颁布机构:国家市场监督管理总局 2026-10-16